Gesetze / Gesetzblätter
Bundesgesetzblatt, Teil I, Jahrgang 2024, Nr. 324
BGBl. 2024 I Nr. 324 · 119.704 Zeichen · Textauszug aus unserem Bestand.
Textauszug (durchsuchbar)
                                                        Teil I

2024                        Ausgegeben zu Bonn am 29. Oktober 2024                                 Nr. 324

                                         Medizinforschungsgesetz

                                                Vom 23. Oktober 2024


     Der Bundestag hat das folgende Gesetz beschlossen:


                                                       Artikel 1

                                    Änderung des Arzneimittelgesetzes
  Das Arzneimittelgesetz in der Fassung der Bekanntmachung vom 12. Dezember 2005 (BGBl. I S. 3394), das
zuletzt durch Artikel 7 des Gesetzes vom 27. März 2024 (BGBl. 2024 I Nr. 109) geändert worden ist, wird wie folgt
geändert:
1.     Die Inhaltsübersicht wird wie folgt geändert:
       a) Nach der Angabe zu § 4b wird folgende Angabe eingefügt:
          „§ 4c   Indikationsbezogenes Register für Arzneimittel für neuartige Therapien“.
       b) Die Angabe zu § 41c wird durch die folgenden Angaben ersetzt:
          „§ 41c Spezialisierte Ethik-Kommission für besondere Verfahren
          § 41d Richtlinien zur Bewertung klinischer Prüfungen durch Ethik-Kommissionen“.
       c) Nach der Angabe zu § 42c werden die folgenden Angaben eingefügt:
          „§ 42d Standardvertragsklauseln für die Durchführung klinischer Prüfungen
          § 42e Empfehlungen für von nichtkommerziellen Sponsoren durchgeführte klinische Prüfungen ohne
                wirtschaftliche Zwecksetzung“.
       d) Der Angabe zu § 77 werden ein Komma und das Wort „Verordnungsermächtigung“ angefügt.
2.     Nach § 4 Absatz 25 wird folgender Absatz 25a eingefügt:
         „(25a) Ethik-Kommissionen sind die nach § 41a Absatz 2 bis 5 registrierten Ethik-Kommissionen der Länder
       und die Spezialisierte Ethik-Kommission für besondere Verfahren nach § 41c.“
2a. Nach § 4b wird folgender § 4c eingefügt:
                                                           㤠4c

                          Indikationsbezogenes Register für Arzneimittel für neuartige Therapien
         Das Bundesministerium für Gesundheit hat bis zum 31. Dezember 2027 einen Bericht mit einem Konzept
       zur Schaffung eines indikationsbezogenen Registers für Arzneimittel für neuartige Therapien nach § 4
       Absatz 9 des Arzneimittelgesetzes im Geschäftsbereich des Bundesministeriums für Gesundheit zu
       erarbeiten.“
3.    Dem § 10a wird folgender Absatz 3 angefügt:
        „(3) Abweichend von Absatz 1 dürfen Prüf- und Hilfspräparate für klinische Prüfungen in englischer Sprache
      gekennzeichnet sein, wenn sie durch einen Prüfer, der Arzt oder, bei einer zahnmedizinischen Prüfung,
      Zahnarzt ist, oder durch ein Mitglied des Prüfungsteams, das Arzt oder, bei einer zahnmedizinischen
      Prüfung, Zahnarzt ist, unmittelbar an der Person, bei der die klinische Prüfung durchgeführt werden soll,
      angewendet werden.“
4.    § 13 Absatz 2 wird wie folgt geändert:
      a) In Nummer 2a werden nach den Wörtern „Artikel 61 Absatz 5“ die Wörter „Buchstabe a und c“ eingefügt.
      b) Nach Nummer 2a wird folgende Nummer 2b eingefügt:
         „2b. die Apotheke oder die nuklearmedizinische Einrichtung für die in Artikel 61 Absatz 5 Buchstabe b der
              Verordnung (EU) Nr. 536/2014 genannten Tätigkeiten,“.
5.    Dem § 14 werden die folgenden Absätze 6 und 7 angefügt:
        „(6) Für Arzneimittel für neuartige Therapien kann die zuständige Bundesoberbehörde Empfehlungen zur
      Auslegung der Grundsätze und Leitlinien der Guten Herstellungspraxis veröffentlichen. Das Gleiche gilt für
      Arzneimittel, die als individuelle Zubereitung für einen einzelnen Patienten hergestellt und unter der fachlichen
      Verantwortung eines Arztes zur antibakteriellen Therapie angewendet werden. Die Veröffentlichung der
      Empfehlungen nach Satz 2 erfolgt im Einvernehmen mit dem Paul-Ehrlich-Institut.
        (7) Die zuständige Bundesoberbehörde erstellt auf Antrag einer zuständigen Behörde eine Stellungnahme
      zur Auslegung der Grundsätze und Leitlinien der Guten Herstellungspraxis für die in Absatz 6 Satz 1 und 2
      genannten Arzneimittel. Dem Antrag ist eine Begründung beizufügen. Die zuständige Bundesoberbehörde
      veröffentlicht die Stellungnahme nach Satz 1 auf ihrer Internetseite in einer Fassung, die keinen
      Rückschluss auf Betriebs- und Geschäftsgeheimnisse und personenbezogene Daten erlaubt.“
6.    In § 30 Absatz 1 Satz 1 wird jeweils die Angabe „oder 7“ durch die Angabe „oder 6“ ersetzt.
7.    § 40 wird wie folgt geändert:
      a) In Absatz 3 Satz 2 und 5, Absatz 4 Satz 2 und Absatz 5 Satz 1 werden jeweils die Wörter „nach dem
         Geschäftsverteilungsplan nach § 41b Absatz 2“ gestrichen.
      b) Nach Absatz 4 Satz 1 wird folgender Satz eingefügt:
         „Bei klinischen Prüfungen, an denen kein weiterer Mitgliedstaat der Europäischen Union beteiligt ist, erfolgt
         die Bewertung des Antrags nach Artikel 6 Absatz 1 bis 3 der Verordnung (EU) Nr. 536/2014 innerhalb von
         26 Tagen ab dem Tag der Validierung im Sinne von Artikel 5 Absatz 6 der Verordnung (EU) Nr. 536/2014.“
8.    Dem § 40b Absatz 1 wird folgender Satz angefügt:
      „Die Einwilligung ist nach den Vorgaben des Artikels 29 Absatz 1 der Verordnung (EU) Nr. 536/2014 in
      Verbindung mit der Verordnung (EU) Nr. 910/2014 des Europäischen Parlaments und des Rates vom
      23. Juli 2014 über elektronische Identifizierung und Vertrauensdienste für elektronische Transaktionen im
      Binnenmarkt und zur Aufhebung der Richtlinie 1999/93/EG (ABl. L 257 vom 28.8.2014, S. 73; L 23 vom
      29.1.2015, S. 19; L 155 vom 14.6.2016, S. 44), die durch die Richtlinie (EU) 2022/2555 (ABl. L 333 vom
      27.12.2022, S. 80) geändert worden ist, zu erteilen.“
9.    § 41 wird wie folgt geändert:
      a) In Absatz 1 wird die Angabe „Satz 2“ durch die Angabe „Satz 3“ ersetzt.
      b) In Absatz 2a wird das Wort „registrierten“ gestrichen.
10. § 41a wird wie folgt geändert:
      a) Absatz 1 wird wie folgt gefasst:
            „(1) An dem Verfahren zur Bewertung eines Antrags auf Genehmigung einer klinischen Prüfung nach der
         Verordnung (EU) Nr. 536/2014 dürfen nur die Spezialisierte Ethik-Kommission für besondere Verfahren und
         öffentlich-rechtliche Ethik-Kommissionen der Länder, die nach Landesrecht für die Prüfung und Bewertung
         klinischer Prüfungen zuständig sind und nach den Absätzen 2 bis 5 registriert sind, teilnehmen.“
      b) In Absatz 5 werden nach dem Wort „Verfahrensordnung“ die Wörter „oder gegen die Richtlinien zur
         Bewertung klinischer Prüfungen durch Ethik-Kommissionen“ eingefügt.
11.   § 41b wird wie folgt geändert:
      a) In Absatz 1 wird jeweils das Wort „registrierten“ gestrichen.
      b) Absatz 2 wird wie folgt geändert:
         aa) Satz 1 wird durch die folgenden Sätze ersetzt:
             „Die registrierten Ethik-Kommissionen der Länder erlassen oder eine von ihnen benannte Stelle erlässt
             bis zum 1. Juli 2025
             1. nach Anhörung des Bundesinstituts für Arzneimittel und Medizinprodukte und des Paul-Ehrlich-
                Instituts einen besonderen Geschäftsverteilungsplan für auf bestimmte Verfahren, wie zum Beispiel
                klinische Prüfungen bei Minderjährigen, spezialisierte registrierte Ethik-Kommissionen der Länder
                und
           2. einen allgemeinen Geschäftsverteilungsplan für die weiteren registrierten Ethik-Kommissionen der
              Länder.
           Die Zuständigkeit der registrierten Ethik-Kommissionen der Länder bestimmt sich nach den
           Geschäftsverteilungsplänen, sofern nicht eine Zuständigkeit der Spezialisierten Ethik-Kommission für
           besondere Verfahren nach § 41c Absatz 2 gegeben ist.“
       bb) In dem neuen Satz 3 werden die Wörter „Dieser ist“ durch die Wörter „Die Geschäftsverteilungspläne
           sind“ ersetzt.
       cc) In dem neuen Satz 4 werden die Wörter „Der Geschäftsverteilungsplan kann“ durch die Wörter
           „Die Geschäftsverteilungspläne können“ ersetzt.
       dd) In dem neuen Satz 5 werden die Wörter „den jeweils aktuellen Geschäftsverteilungsplan“ durch die
           Wörter „die jeweils aktuellen Geschäftsverteilungspläne“ ersetzt.
12. § 41c wird durch die folgenden §§ 41c und 41d ersetzt:
                                                       㤠41c

                             Spezialisierte Ethik-Kommission für besondere Verfahren
       (1) Bei dem Bundesinstitut für Arzneimittel und Medizinprodukte wird die Spezialisierte Ethik-Kommission
    für besondere Verfahren eingerichtet. Das Bundesministerium beruft unter Berücksichtigung von Vorschlägen
    der obersten Landesgesundheitsbehörden und im Benehmen mit dem Bundesministerium für Bildung und
    Forschung und mit den obersten Landesgesundheitsbehörden die Mitglieder und die stellvertretenden
    Mitglieder der Spezialisierten Ethik-Kommission für besondere Verfahren. Dabei ist sicherzustellen, dass
    1. die Mitglieder und die stellvertretenden Mitglieder über die erforderliche aktuelle wissenschaftliche
       Expertise verfügen,
    2. die Spezialisierte Ethik-Kommission für besondere Verfahren eine interdisziplinäre Zusammensetzung unter
       Beteiligung von je mindestens einem Juristen, einer Person mit wissenschaftlicher oder beruflicher
       Erfahrung auf dem Gebiet der Ethik in der Medizin, einer Person mit Erfahrung auf dem Gebiet der
       Versuchsplanung und Statistik, drei Ärzten, die über Erfahrungen in der klinischen Medizin verfügen,
       davon ein Facharzt für klinische Pharmakologie oder für Pharmakologie und Toxikologie, sowie einem
       Laien aufweist,
    3. der Spezialisierten Ethik-Kommission für besondere Verfahren weibliche und männliche Mitglieder und
       stellvertretende Mitglieder angehören und bei der Auswahl der Mitglieder und der stellvertretenden
       Mitglieder Frauen und Männer mit dem Ziel der gleichberechtigten Teilhabe gleichermaßen berücksichtigt
       werden.
       (2) Die Spezialisierte Ethik-Kommission für besondere Verfahren gibt sich eine Geschäftsordnung, die
    insbesondere verpflichtende Regelungen zur Arbeitsweise der Spezialisierten Ethik-Kommission für
    besondere Verfahren trifft; dazu gehören insbesondere Regelungen zur Geschäftsführung, zum Vorsitz,
    zur Vorbereitung von Beschlüssen, zur Beschlussfassung sowie zur Unabhängigkeit, Ehrenamtlichkeit
    und Verschwiegenheitspflicht der Mitglieder, stellvertretenden Mitglieder und externen Sachverständigen. Die
    Geschäftsordnung bedarf der Zustimmung des Bundesministeriums im Benehmen mit dem Bundesministerium
    für Bildung und Forschung.
      (3) Die Spezialisierte Ethik-Kommission für besondere Verfahren ist für folgende klinische Prüfungen nach
    der Verordnung (EU) Nr. 536/2014 zuständig, wenn der Antrag auf Genehmigung der jeweiligen klinischen
    Prüfung nach dem 30. Juni 2025 gestellt wurde:
    1. klinische Prüfungen, zu denen zum Zeitpunkt der Antragstellung eine Beratung oder eine wissenschaftliche
       Unterstützung der Notfall-Einsatzgruppe der Europäischen Arzneimittel-Agentur gemäß Artikel 15 Absatz 2
       Buchstabe b oder c der Verordnung (EU) 2022/123 des Europäischen Parlaments und des Rates vom
       25. Januar 2022 zu einer verstärkten Rolle der Europäischen Arzneimittel-Agentur bei der Krisenvorsorge
       und -bewältigung in Bezug auf Arzneimittel und Medizinprodukte (ABl. L 20 vom 31.1.2022, S. 1; L 71 vom
       9.3.2023, S. 37), die durch die Verordnung (EU) 2024/568 (ABl. L, 2024/568, 14.2.2024) geändert worden
       ist, erfolgt ist,
    2. klinische Prüfungen, die einem übergreifenden Protokoll folgen, das mehrere Teilstudien mit einem
       Arzneimittel oder mehreren Arzneimitteln und mit Patienten mit gleichen oder unterschiedlichen
       Erkrankungen umfasst,
    3. klinische Prüfungen, bei denen neue Arzneimittel erstmalig am Menschen geprüft werden,
    4. klinische Prüfungen von Arzneimitteln für neuartige Therapien.
      (4) Die Mitglieder, die stellvertretenden Mitglieder und die externen Sachverständigen üben ihre Tätigkeit
    unabhängig und ehrenamtlich aus. Die Spezialisierte Ethik-Kommission für besondere Verfahren holt zu jedem
    Antrag Unabhängigkeitserklärungen der beteiligten Mitglieder, stellvertretenden Mitglieder und externen
    Sachverständigen ein, die beinhalten, dass diese keine finanziellen oder persönlichen Interessen, die
    Auswirkungen auf ihre Unparteilichkeit haben könnten, haben.
                                                        § 41d

                       Richtlinien zur Bewertung klinischer Prüfungen durch Ethik-Kommissionen
       (1) Der Arbeitskreis Medizinischer Ethik-Kommissionen in der Bundesrepublik Deutschland e. V. erlässt
     nach Anhörung des Bundesinstituts für Arzneimittel und Medizinprodukte und des Paul-Ehrlich-Instituts
     Richtlinien zur Anwendung der Vorgaben der Verordnung (EU) Nr. 536/2014 und dieses Abschnitts durch
     Ethik-Kommissionen (Richtlinien zur Bewertung klinischer Prüfungen durch Ethik-Kommissionen). Diese
     Richtlinien können auch Richtlinien zur Anwendung der Vorgaben für die in § 40b Absatz 1 genannte
     Einwilligung nach Aufklärung und für die Dokumentation und Arbeitsweise von Studienkoordinatoren
     umfassen.
       (2) Der Arbeitskreis Medizinischer Ethik-Kommissionen in der Bundesrepublik Deutschland e. V. legt das
     Verfahren für die Erarbeitung der Richtlinien zur Bewertung klinischer Prüfungen durch Ethik-Kommissionen
     und für die Beschlussfassung über diese Richtlinien fest und veröffentlicht dieses auf seiner Internetseite.
        (3) Der Arbeitskreis Medizinischer Ethik-Kommissionen in der Bundesrepublik Deutschland e. V.
     veröffentlicht die Richtlinien zur Bewertung klinischer Prüfungen durch Ethik-Kommissionen auf seiner
     Internetseite und übermittelt sie an die Ethik-Kommissionen. Die Ethik-Kommissionen beachten die
     Richtlinien bei der Erstellung ihrer Stellungnahmen und Bewertungsberichte.“
13. Nach § 42c wird folgender § 42d eingefügt:
                                                       㤠42d

                          Standardvertragsklauseln für die Durchführung klinischer Prüfungen
        (1) Die Bundesregierung wird ermächtigt, nach Anhörung der betroffenen Verbände und Organisationen
     durch Rechtsverordnung mit Zustimmung des Bundesrates Standardvertragsklauseln über die Rechte
     und Pflichten des Sponsors und des Prüfzentrums bei der Durchführung einer klinischen Prüfung
     festzulegen. Die Rechtsverordnung nach Satz 1 kann Abweichungsmöglichkeiten vorsehen. In den
     Standardvertragsklauseln kann das Nähere bestimmt werden
     1. zum Entstehen des Rechts des Auftraggebers an Ergebnissen, die lediglich im Zusammenhang mit der
        klinischen Prüfung gewonnen werden, seiner Einräumung oder Übertragung,
     2. zum Recht des Auftraggebers zur Erstveröffentlichung sowie zu den Anforderungen an Veröffentlichungen
        durch das Prüfzentrum,
     3. zu Rechten an Ergebnissen und Erfindungen,
     4. zu vertraulichen Informationen,
     5. zu Namens- und Markenrechten,
     6. zu überlassenen Geräten und Materialien,
     7. zu Inspektionen und Audits,
     8. zur Haftung,
     9. zur Dokumentation und Archivierung,
     10. zum Datenschutz,
     11. zur Beendigung und Kündigung des Vertrages.
       (2) Bei dem Abschluss von Verträgen über die Durchführung klinischer Prüfungen haben der Sponsor
     und das Prüfzentrum die Standardvertragsklauseln für die Durchführung klinischer Prüfungen nach Absatz 1
     Satz 1 zu verwenden, es sei denn, der Sponsor und das Prüfzentrum haben vereinbart, von den
     Standardvertragsklauseln abzuweichen.“
13a. Nach § 42d wird folgender § 42e eingefügt:
                                                       㤠42e

               Empfehlungen für von nichtkommerziellen Sponsoren durchgeführte klinische Prüfungen
                                        ohne wirtschaftliche Zwecksetzung
        (1) Für von nichtkommerziellen Sponsoren durchgeführte klinische Prüfungen ohne wirtschaftliche
     Zwecksetzung können die zuständigen Bundesoberbehörden gemeinsame Empfehlungen zur Auslegung der
     Verordnung (EU) Nr. 536/2014, dieses Abschnitts sowie der Leitlinie E6 zur guten klinischen Praxis des
     Internationalen Rates für die Harmonisierung technischer Anforderungen an Arzneimittel für die Anwendung
     am Menschen in der jeweils geltenden Fassung veröffentlichen.
        (2) Die zuständigen Bundesoberbehörden erstellen auf Antrag einer zuständigen Behörde eine
     Stellungnahme zur Auslegung der in Absatz 1 genannten Vorgaben für von nichtkommerziellen Sponsoren
     durchgeführte klinische Prüfungen ohne wirtschaftliche Zwecksetzung. Dem Antrag ist eine Begründung
     beizufügen. Die zuständige Bundesoberbehörde kann die Stellungnahme nach Satz 2 auf ihrer Internetseite
     in einer Fassung, die keinen Rückschluss auf Betriebs- und Geschäftsgeheimnisse und personenbezogene
     Daten erlaubt, veröffentlichen.“
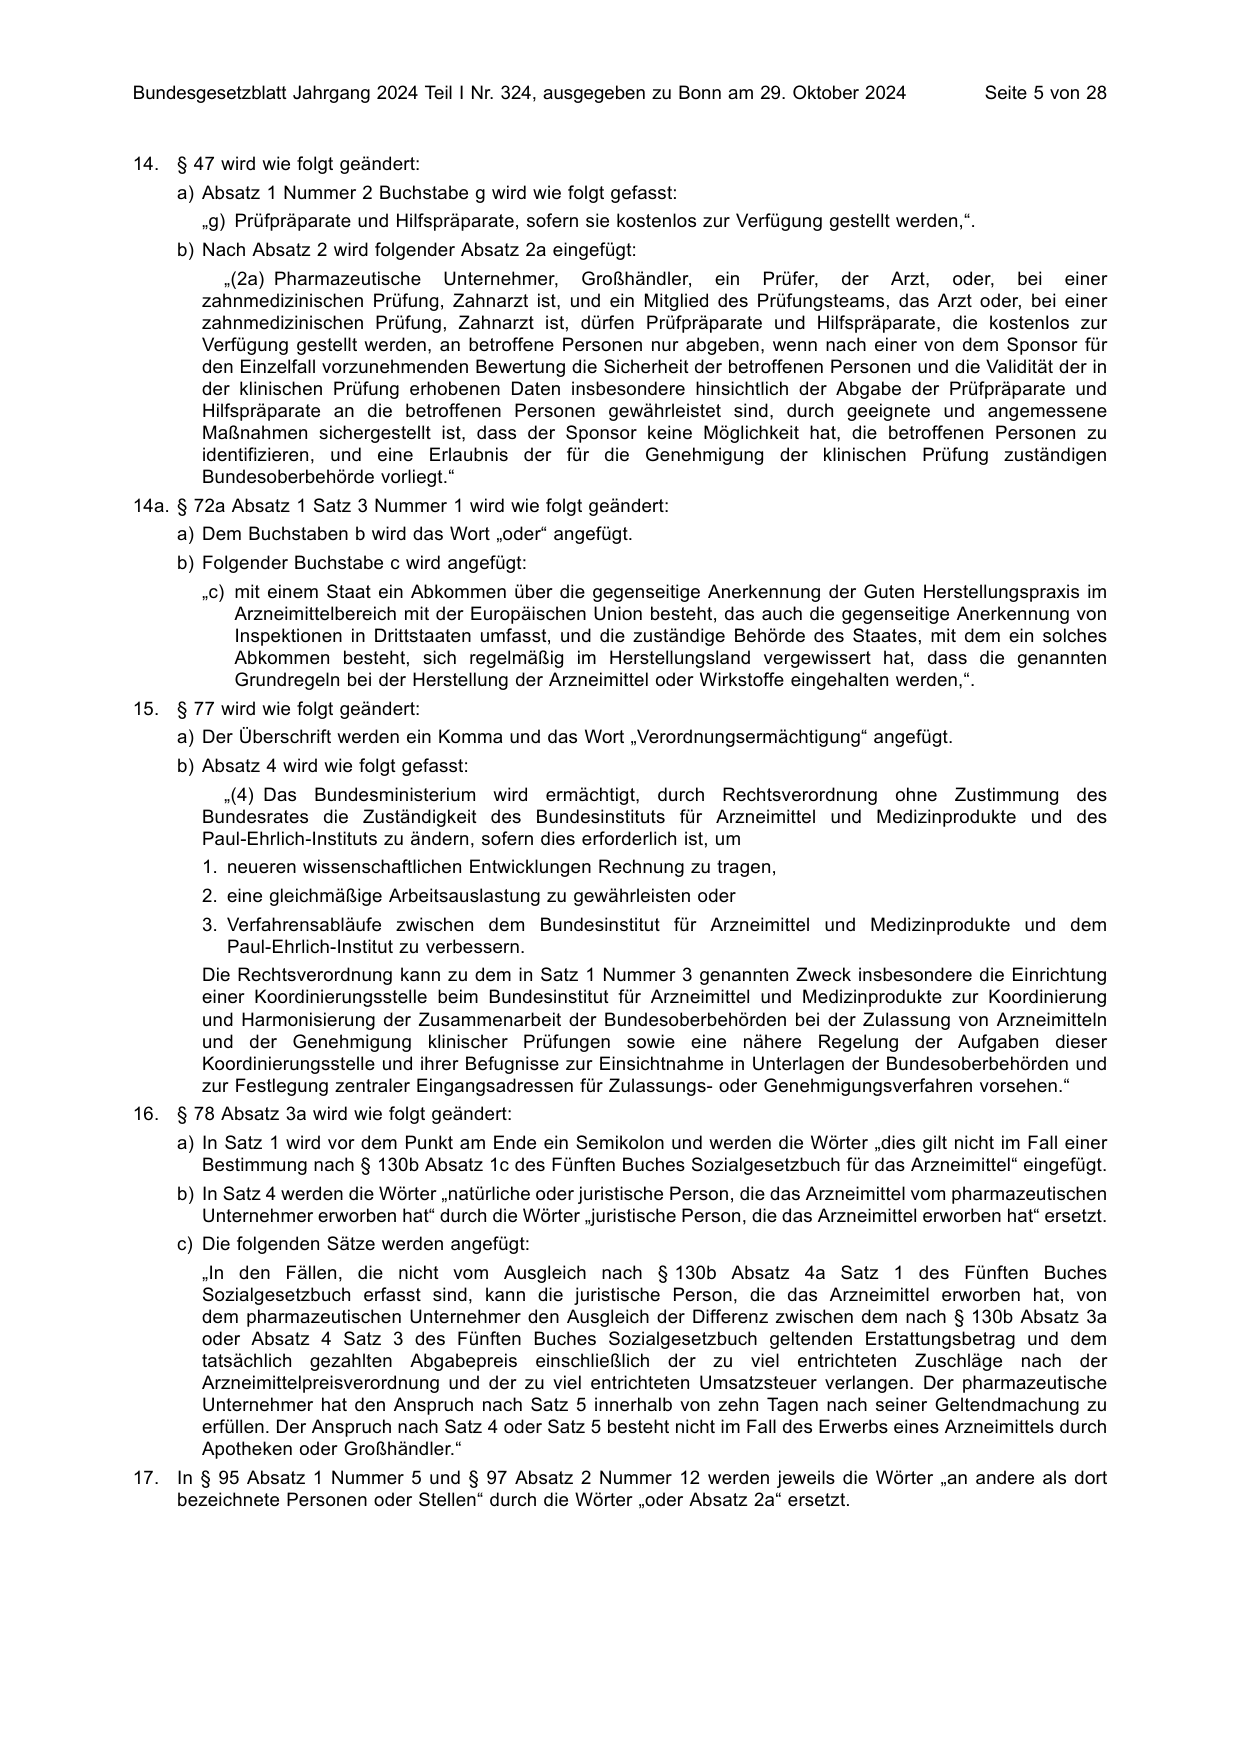
14. § 47 wird wie folgt geändert:
     a) Absatz 1 Nummer 2 Buchstabe g wird wie folgt gefasst:
       „g) Prüfpräparate und Hilfspräparate, sofern sie kostenlos zur Verfügung gestellt werden,“.
     b) Nach Absatz 2 wird folgender Absatz 2a eingefügt:
          „(2a) Pharmazeutische Unternehmer, Großhändler, ein Prüfer, der Arzt, oder, bei einer
       zahnmedizinischen Prüfung, Zahnarzt ist, und ein Mitglied des Prüfungsteams, das Arzt oder, bei einer
       zahnmedizinischen Prüfung, Zahnarzt ist, dürfen Prüfpräparate und Hilfspräparate, die kostenlos zur
       Verfügung gestellt werden, an betroffene Personen nur abgeben, wenn nach einer von dem Sponsor für
       den Einzelfall vorzunehmenden Bewertung die Sicherheit der betroffenen Personen und die Validität der in
       der klinischen Prüfung erhobenen Daten insbesondere hinsichtlich der Abgabe der Prüfpräparate und
       Hilfspräparate an die betroffenen Personen gewährleistet sind, durch geeignete und angemessene
       Maßnahmen sichergestellt ist, dass der Sponsor keine Möglichkeit hat, die betroffenen Personen zu
       identifizieren, und eine Erlaubnis der für die Genehmigung der klinischen Prüfung zuständigen
       Bundesoberbehörde vorliegt.“
14a. § 72a Absatz 1 Satz 3 Nummer 1 wird wie folgt geändert:
     a) Dem Buchstaben b wird das Wort „oder“ angefügt.
     b) Folgender Buchstabe c wird angefügt:
       „c) mit einem Staat ein Abkommen über die gegenseitige Anerkennung der Guten Herstellungspraxis im
           Arzneimittelbereich mit der Europäischen Union besteht, das auch die gegenseitige Anerkennung von
           Inspektionen in Drittstaaten umfasst, und die zuständige Behörde des Staates, mit dem ein solches
           Abkommen besteht, sich regelmäßig im Herstellungsland vergewissert hat, dass die genannten
           Grundregeln bei der Herstellung der Arzneimittel oder Wirkstoffe eingehalten werden,“.
15. § 77 wird wie folgt geändert:
     a) Der Überschrift werden ein Komma und das Wort „Verordnungsermächtigung“ angefügt.
     b) Absatz 4 wird wie folgt gefasst:
         „(4) Das Bundesministerium wird ermächtigt, durch Rechtsverordnung ohne Zustimmung des
       Bundesrates die Zuständigkeit des Bundesinstituts für Arzneimittel und Medizinprodukte und des
       Paul-Ehrlich-Instituts zu ändern, sofern dies erforderlich ist, um
       1. neueren wissenschaftlichen Entwicklungen Rechnung zu tragen,
       2. eine gleichmäßige Arbeitsauslastung zu gewährleisten oder
       3. Verfahrensabläufe zwischen dem Bundesinstitut für Arzneimittel und Medizinprodukte und dem
          Paul-Ehrlich-Institut zu verbessern.
       Die Rechtsverordnung kann zu dem in Satz 1 Nummer 3 genannten Zweck insbesondere die Einrichtung
       einer Koordinierungsstelle beim Bundesinstitut für Arzneimittel und Medizinprodukte zur Koordinierung
       und Harmonisierung der Zusammenarbeit der Bundesoberbehörden bei der Zulassung von Arzneimitteln
       und der Genehmigung klinischer Prüfungen sowie eine nähere Regelung der Aufgaben dieser
       Koordinierungsstelle und ihrer Befugnisse zur Einsichtnahme in Unterlagen der Bundesoberbehörden und
       zur Festlegung zentraler Eingangsadressen für Zulassungs- oder Genehmigungsverfahren vorsehen.“
16. § 78 Absatz 3a wird wie folgt geändert:
     a) In Satz 1 wird vor dem Punkt am Ende ein Semikolon und werden die Wörter „dies gilt nicht im Fall einer
        Bestimmung nach § 130b Absatz 1c des Fünften Buches Sozialgesetzbuch für das Arzneimittel“ eingefügt.
     b) In Satz 4 werden die Wörter „natürliche oder juristische Person, die das Arzneimittel vom pharmazeutischen
        Unternehmer erworben hat“ durch die Wörter „juristische Person, die das Arzneimittel erworben hat“ ersetzt.
     c) Die folgenden Sätze werden angefügt:
       „In den Fällen, die nicht vom Ausgleich nach § 130b Absatz 4a Satz 1 des Fünften Buches
       Sozialgesetzbuch erfasst sind, kann die juristische Person, die das Arzneimittel erworben hat, von
       dem pharmazeutischen Unternehmer den Ausgleich der Differenz zwischen dem nach § 130b Absatz 3a
       oder Absatz 4 Satz 3 des Fünften Buches Sozialgesetzbuch geltenden Erstattungsbetrag und dem
       tatsächlich gezahlten Abgabepreis einschließlich der zu viel entrichteten Zuschläge nach der
       Arzneimittelpreisverordnung und der zu viel entrichteten Umsatzsteuer verlangen. Der pharmazeutische
       Unternehmer hat den Anspruch nach Satz 5 innerhalb von zehn Tagen nach seiner Geltendmachung zu
       erfüllen. Der Anspruch nach Satz 4 oder Satz 5 besteht nicht im Fall des Erwerbs eines Arzneimittels durch
       Apotheken oder Großhändler.“
17. In § 95 Absatz 1 Nummer 5 und § 97 Absatz 2 Nummer 12 werden jeweils die Wörter „an andere als dort
    bezeichnete Personen oder Stellen“ durch die Wörter „oder Absatz 2a“ ersetzt.
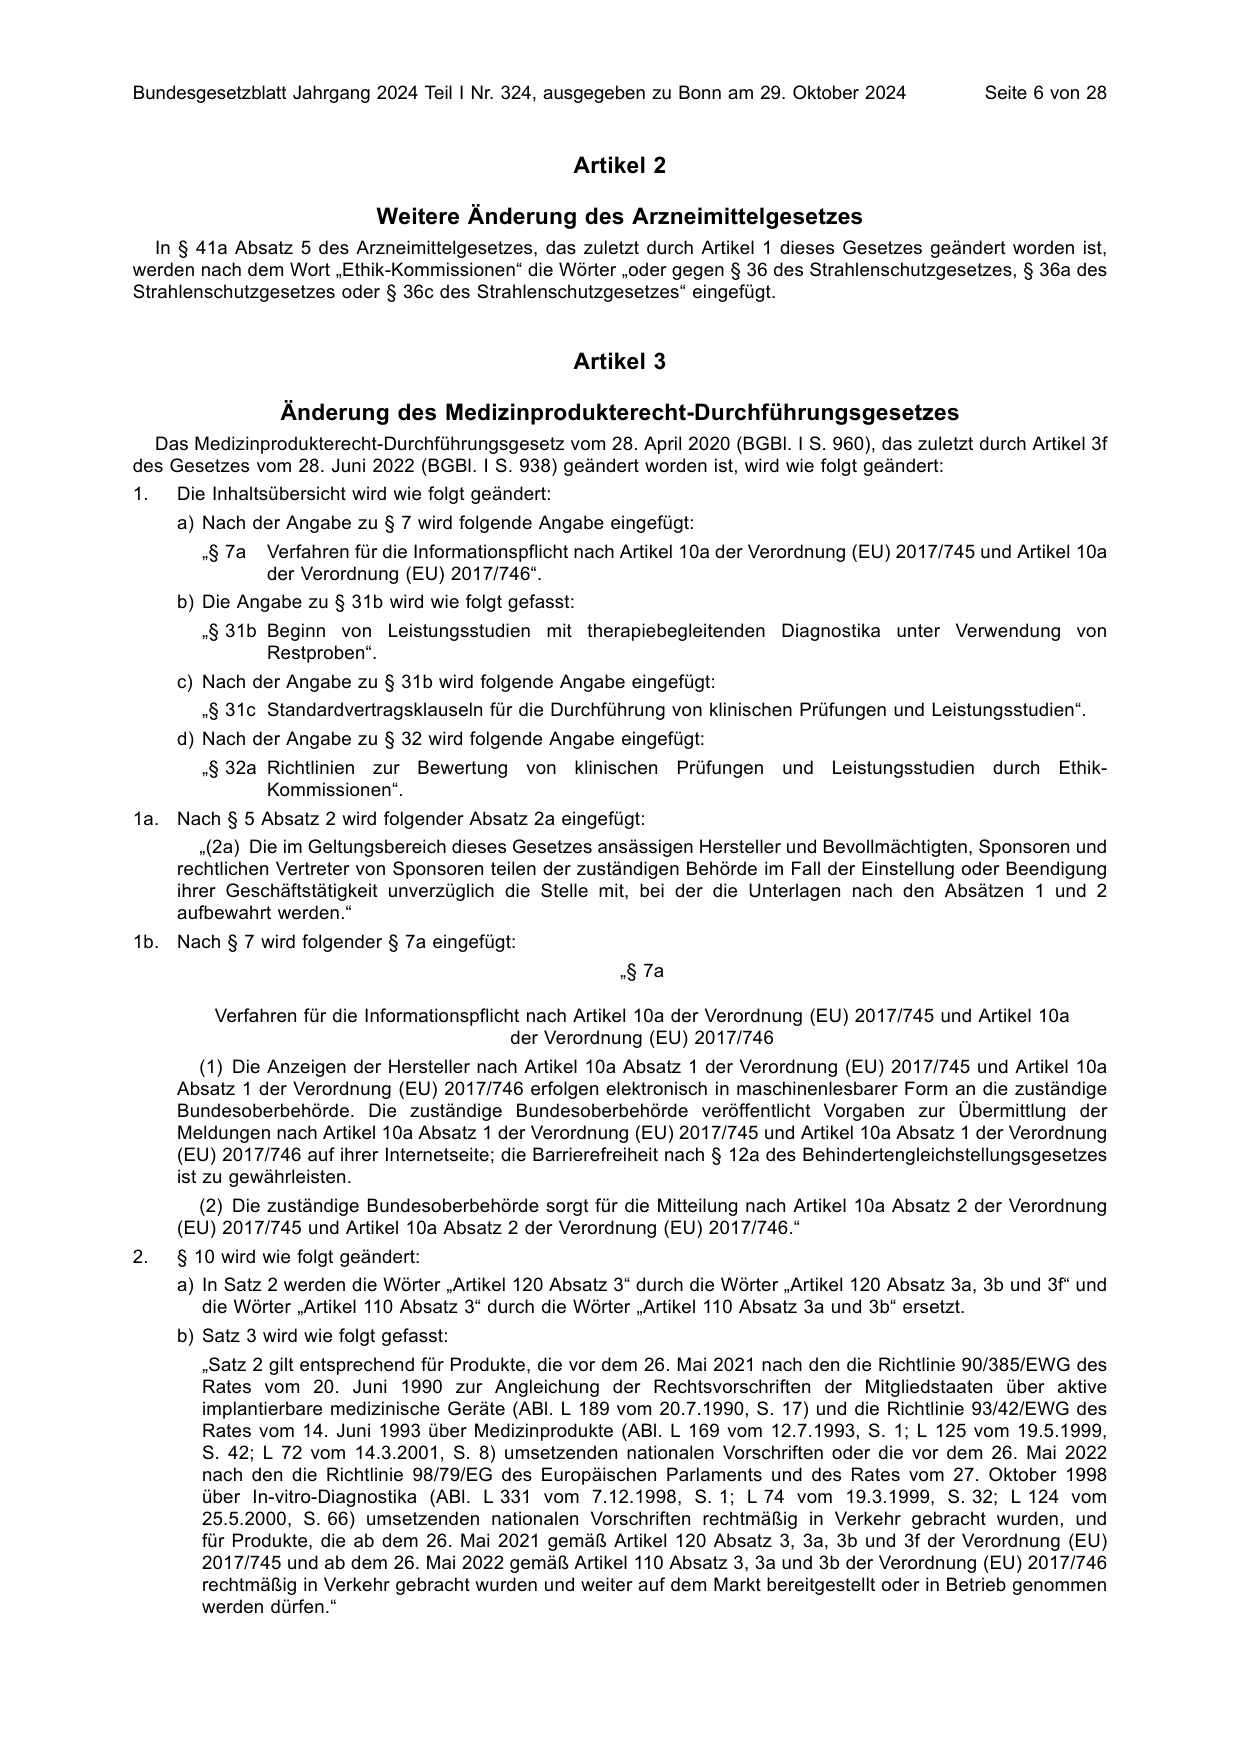
                                                     Artikel 2

                             Weitere Änderung des Arzneimittelgesetzes
   In § 41a Absatz 5 des Arzneimittelgesetzes, das zuletzt durch Artikel 1 dieses Gesetzes geändert worden ist,
werden nach dem Wort „Ethik-Kommissionen“ die Wörter „oder gegen § 36 des Strahlenschutzgesetzes, § 36a des
Strahlenschutzgesetzes oder § 36c des Strahlenschutzgesetzes“ eingefügt.


                                                     Artikel 3

                 Änderung des Medizinprodukterecht-Durchführungsgesetzes
  Das Medizinprodukterecht-Durchführungsgesetz vom 28. April 2020 (BGBl. I S. 960), das zuletzt durch Artikel 3f
des Gesetzes vom 28. Juni 2022 (BGBl. I S. 938) geändert worden ist, wird wie folgt geändert:
1.   Die Inhaltsübersicht wird wie folgt geändert:
     a) Nach der Angabe zu § 7 wird folgende Angabe eingefügt:
        „§ 7a   Verfahren für die Informationspflicht nach Artikel 10a der Verordnung (EU) 2017/745 und Artikel 10a
                der Verordnung (EU) 2017/746“.
     b) Die Angabe zu § 31b wird wie folgt gefasst:
        㤠31b Beginn von Leistungsstudien mit therapiebegleitenden Diagnostika unter Verwendung von
               Restproben“.
     c) Nach der Angabe zu § 31b wird folgende Angabe eingefügt:
        „§ 31c Standardvertragsklauseln für die Durchführung von klinischen Prüfungen und Leistungsstudien“.
     d) Nach der Angabe zu § 32 wird folgende Angabe eingefügt:
        „§ 32a Richtlinien zur Bewertung von klinischen Prüfungen und Leistungsstudien durch Ethik-
               Kommissionen“.
1a. Nach § 5 Absatz 2 wird folgender Absatz 2a eingefügt:
        „(2a) Die im Geltungsbereich dieses Gesetzes ansässigen Hersteller und Bevollmächtigten, Sponsoren und
     rechtlichen Vertreter von Sponsoren teilen der zuständigen Behörde im Fall der Einstellung oder Beendigung
     ihrer Geschäftstätigkeit unverzüglich die Stelle mit, bei der die Unterlagen nach den Absätzen 1 und 2
     aufbewahrt werden.“
1b. Nach § 7 wird folgender § 7a eingefügt:
                                                         㤠7a

         Verfahren für die Informationspflicht nach Artikel 10a der Verordnung (EU) 2017/745 und Artikel 10a
                                             der Verordnung (EU) 2017/746
        (1) Die Anzeigen der Hersteller nach Artikel 10a Absatz 1 der Verordnung (EU) 2017/745 und Artikel 10a
     Absatz 1 der Verordnung (EU) 2017/746 erfolgen elektronisch in maschinenlesbarer Form an die zuständige
     Bundesoberbehörde. Die zuständige Bundesoberbehörde veröffentlicht Vorgaben zur Übermittlung der
     Meldungen nach Artikel 10a Absatz 1 der Verordnung (EU) 2017/745 und Artikel 10a Absatz 1 der Verordnung
     (EU) 2017/746 auf ihrer Internetseite; die Barrierefreiheit nach § 12a des Behindertengleichstellungsgesetzes
     ist zu gewährleisten.
       (2) Die zuständige Bundesoberbehörde sorgt für die Mitteilung nach Artikel 10a Absatz 2 der Verordnung
     (EU) 2017/745 und Artikel 10a Absatz 2 der Verordnung (EU) 2017/746.“
2.   § 10 wird wie folgt geändert:
     a) In Satz 2 werden die Wörter „Artikel 120 Absatz 3“ durch die Wörter „Artikel 120 Absatz 3a, 3b und 3f“ und
        die Wörter „Artikel 110 Absatz 3“ durch die Wörter „Artikel 110 Absatz 3a und 3b“ ersetzt.
     b) Satz 3 wird wie folgt gefasst:
        „Satz 2 gilt entsprechend für Produkte, die vor dem 26. Mai 2021 nach den die Richtlinie 90/385/EWG des
        Rates vom 20. Juni 1990 zur Angleichung der Rechtsvorschriften der Mitgliedstaaten über aktive
        implantierbare medizinische Geräte (ABl. L 189 vom 20.7.1990, S. 17) und die Richtlinie 93/42/EWG des
        Rates vom 14. Juni 1993 über Medizinprodukte (ABl. L 169 vom 12.7.1993, S. 1; L 125 vom 19.5.1999,
        S. 42; L 72 vom 14.3.2001, S. 8) umsetzenden nationalen Vorschriften oder die vor dem 26. Mai 2022
        nach den die Richtlinie 98/79/EG des Europäischen Parlaments und des Rates vom 27. Oktober 1998
        über In-vitro-Diagnostika (ABl. L 331 vom 7.12.1998, S. 1; L 74 vom 19.3.1999, S. 32; L 124 vom
        25.5.2000, S. 66) umsetzenden nationalen Vorschriften rechtmäßig in Verkehr gebracht wurden, und
        für Produkte, die ab dem 26. Mai 2021 gemäß Artikel 120 Absatz 3, 3a, 3b und 3f der Verordnung (EU)
        2017/745 und ab dem 26. Mai 2022 gemäß Artikel 110 Absatz 3, 3a und 3b der Verordnung (EU) 2017/746
        rechtmäßig in Verkehr gebracht wurden und weiter auf dem Markt bereitgestellt oder in Betrieb genommen
        werden dürfen.“
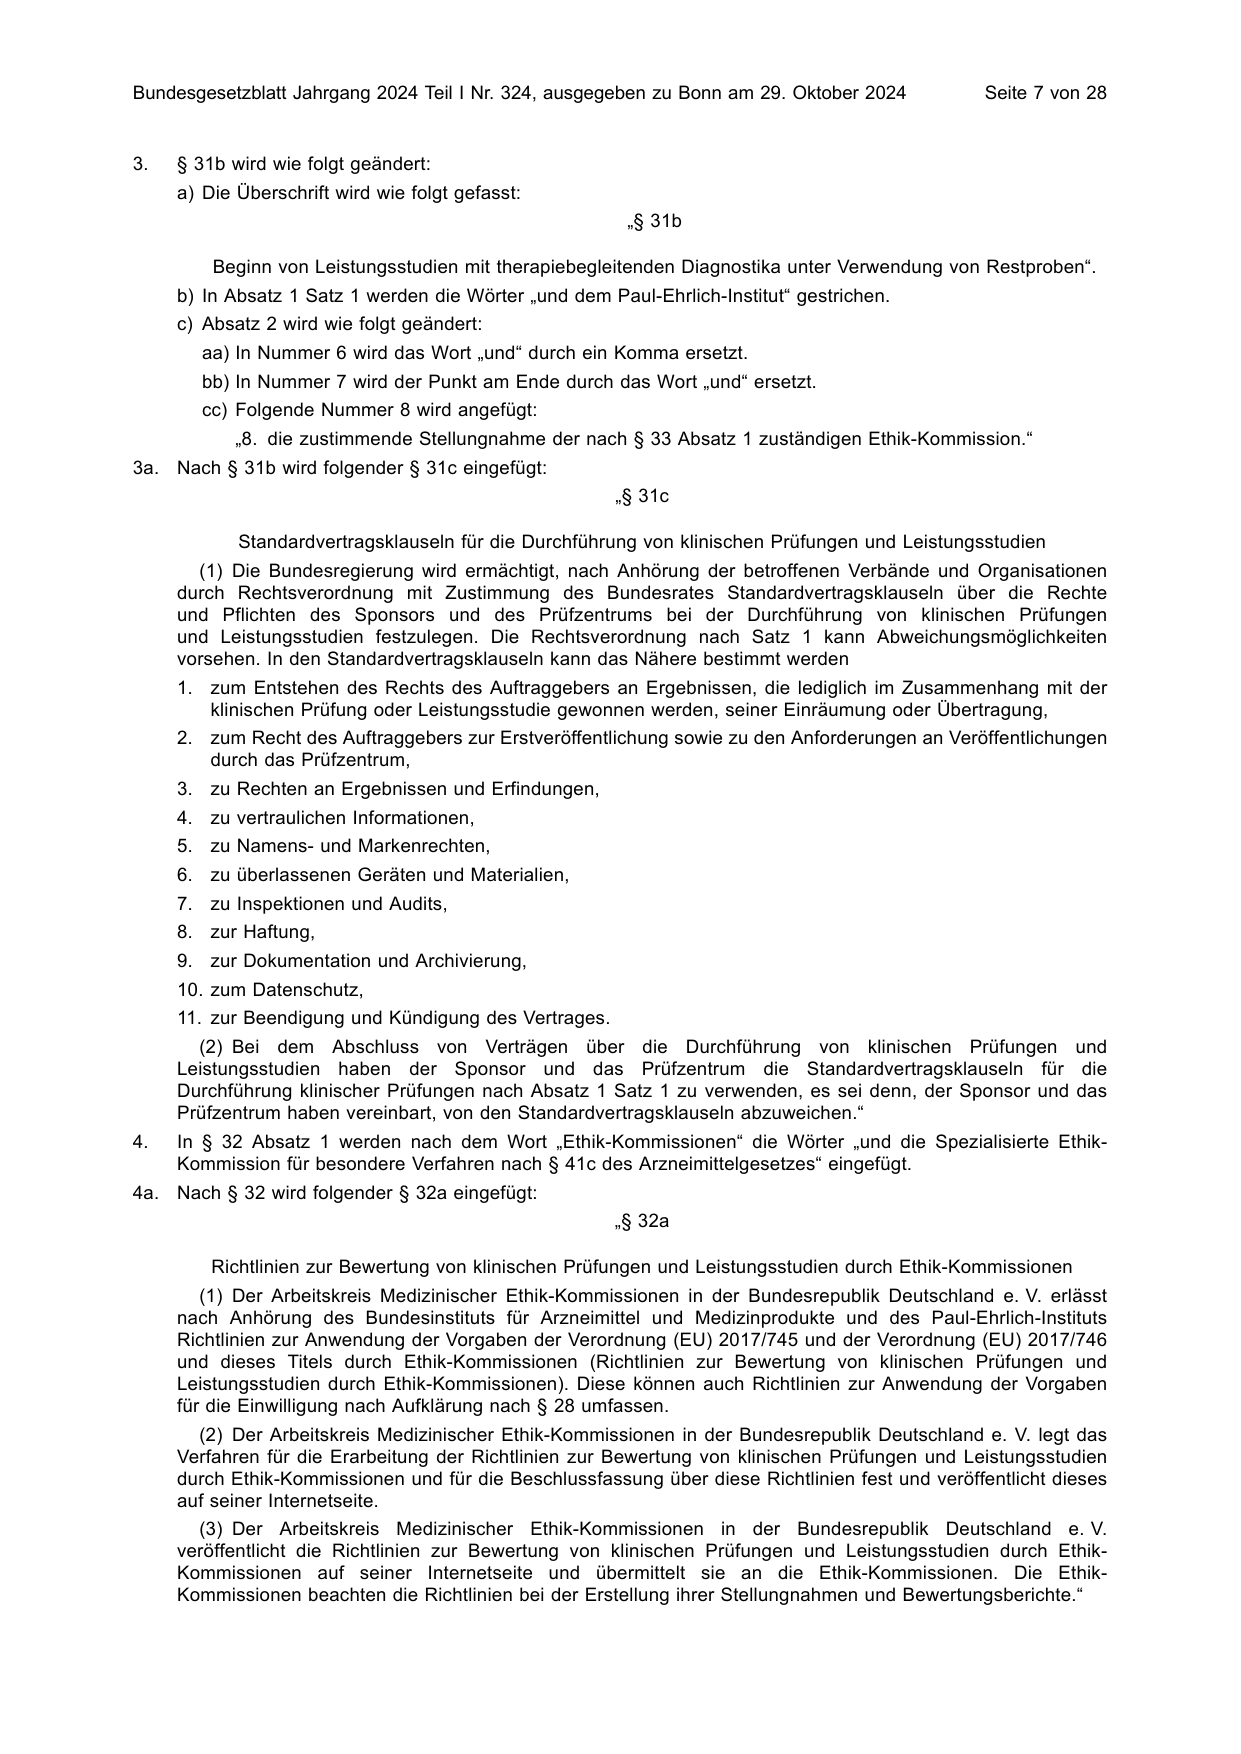
3.   § 31b wird wie folgt geändert:
     a) Die Überschrift wird wie folgt gefasst:
                                                         㤠31b

         Beginn von Leistungsstudien mit therapiebegleitenden Diagnostika unter Verwendung von Restproben“.
     b) In Absatz 1 Satz 1 werden die Wörter „und dem Paul-Ehrlich-Institut“ gestrichen.
     c) Absatz 2 wird wie folgt geändert:
        aa) In Nummer 6 wird das Wort „und“ durch ein Komma ersetzt.
        bb) In Nummer 7 wird der Punkt am Ende durch das Wort „und“ ersetzt.
        cc) Folgende Nummer 8 wird angefügt:
            „8. die zustimmende Stellungnahme der nach § 33 Absatz 1 zuständigen Ethik-Kommission.“
3a. Nach § 31b wird folgender § 31c eingefügt:
                                                       㤠31c

            Standardvertragsklauseln für die Durchführung von klinischen Prüfungen und Leistungsstudien
       (1) Die Bundesregierung wird ermächtigt, nach Anhörung der betroffenen Verbände und Organisationen
     durch Rechtsverordnung mit Zustimmung des Bundesrates Standardvertragsklauseln über die Rechte
     und Pflichten des Sponsors und des Prüfzentrums bei der Durchführung von klinischen Prüfungen
     und Leistungsstudien festzulegen. Die Rechtsverordnung nach Satz 1 kann Abweichungsmöglichkeiten
     vorsehen. In den Standardvertragsklauseln kann das Nähere bestimmt werden
     1. zum Entstehen des Rechts des Auftraggebers an Ergebnissen, die lediglich im Zusammenhang mit der
        klinischen Prüfung oder Leistungsstudie gewonnen werden, seiner Einräumung oder Übertragung,
     2. zum Recht des Auftraggebers zur Erstveröffentlichung sowie zu den Anforderungen an Veröffentlichungen
        durch das Prüfzentrum,
     3. zu Rechten an Ergebnissen und Erfindungen,
     4. zu vertraulichen Informationen,
     5. zu Namens- und Markenrechten,
     6. zu überlassenen Geräten und Materialien,
     7. zu Inspektionen und Audits,
     8. zur Haftung,
     9. zur Dokumentation und Archivierung,
     10. zum Datenschutz,
     11. zur Beendigung und Kündigung des Vertrages.
       (2) Bei dem Abschluss von Verträgen über die Durchführung von klinischen Prüfungen und
     Leistungsstudien haben der Sponsor und das Prüfzentrum die Standardvertragsklauseln für die
     Durchführung klinischer Prüfungen nach Absatz 1 Satz 1 zu verwenden, es sei denn, der Sponsor und das
     Prüfzentrum haben vereinbart, von den Standardvertragsklauseln abzuweichen.“
4.   In § 32 Absatz 1 werden nach dem Wort „Ethik-Kommissionen“ die Wörter „und die Spezialisierte Ethik-
     Kommission für besondere Verfahren nach § 41c des Arzneimittelgesetzes“ eingefügt.
4a. Nach § 32 wird folgender § 32a eingefügt:
                                                       㤠32a

         Richtlinien zur Bewertung von klinischen Prüfungen und Leistungsstudien durch Ethik-Kommissionen
        (1) Der Arbeitskreis Medizinischer Ethik-Kommissionen in der Bundesrepublik Deutschland e. V. erlässt
     nach Anhörung des Bundesinstituts für Arzneimittel und Medizinprodukte und des Paul-Ehrlich-Instituts
     Richtlinien zur Anwendung der Vorgaben der Verordnung (EU) 2017/745 und der Verordnung (EU) 2017/746
     und dieses Titels durch Ethik-Kommissionen (Richtlinien zur Bewertung von klinischen Prüfungen und
     Leistungsstudien durch Ethik-Kommissionen). Diese können auch Richtlinien zur Anwendung der Vorgaben
     für die Einwilligung nach Aufklärung nach § 28 umfassen.
       (2) Der Arbeitskreis Medizinischer Ethik-Kommissionen in der Bundesrepublik Deutschland e. V. legt das
     Verfahren für die Erarbeitung der Richtlinien zur Bewertung von klinischen Prüfungen und Leistungsstudien
     durch Ethik-Kommissionen und für die Beschlussfassung über diese Richtlinien fest und veröffentlicht dieses
     auf seiner Internetseite.
       (3) Der Arbeitskreis Medizinischer Ethik-Kommissionen in der Bundesrepublik Deutschland e. V.
     veröffentlicht die Richtlinien zur Bewertung von klinischen Prüfungen und Leistungsstudien durch Ethik-
     Kommissionen auf seiner Internetseite und übermittelt sie an die Ethik-Kommissionen. Die Ethik-
     Kommissionen beachten die Richtlinien bei der Erstellung ihrer Stellungnahmen und Bewertungsberichte.“
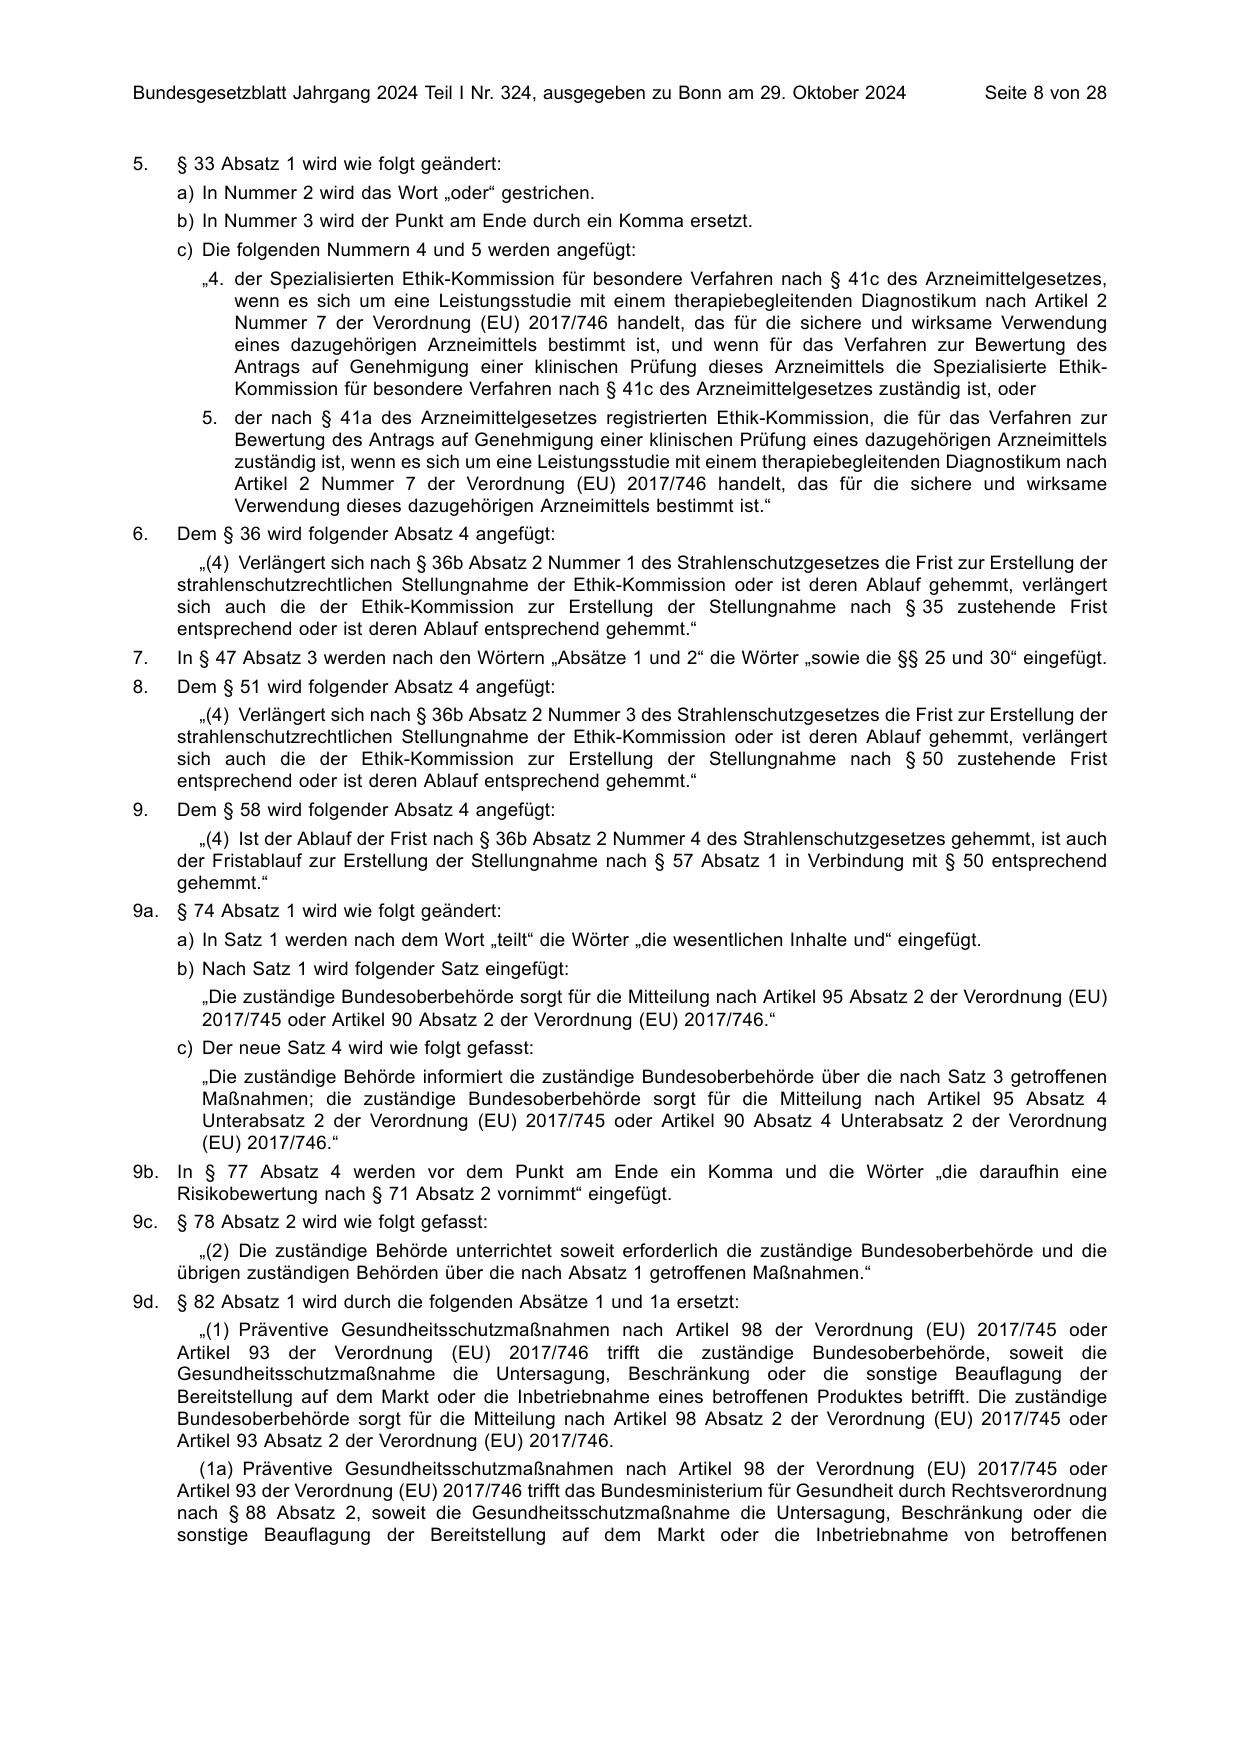
5.    § 33 Absatz 1 wird wie folgt geändert:
      a) In Nummer 2 wird das Wort „oder“ gestrichen.
      b) In Nummer 3 wird der Punkt am Ende durch ein Komma ersetzt.
      c) Die folgenden Nummern 4 und 5 werden angefügt:
        „4. der Spezialisierten Ethik-Kommission für besondere Verfahren nach § 41c des Arzneimittelgesetzes,
            wenn es sich um eine Leistungsstudie mit einem therapiebegleitenden Diagnostikum nach Artikel 2
            Nummer 7 der Verordnung (EU) 2017/746 handelt, das für die sichere und wirksame Verwendung
            eines dazugehörigen Arzneimittels bestimmt ist, und wenn für das Verfahren zur Bewertung des
            Antrags auf Genehmigung einer klinischen Prüfung dieses Arzneimittels die Spezialisierte Ethik-
            Kommission für besondere Verfahren nach § 41c des Arzneimittelgesetzes zuständig ist, oder
        5. der nach § 41a des Arzneimittelgesetzes registrierten Ethik-Kommission, die für das Verfahren zur
           Bewertung des Antrags auf Genehmigung einer klinischen Prüfung eines dazugehörigen Arzneimittels
           zuständig ist, wenn es sich um eine Leistungsstudie mit einem therapiebegleitenden Diagnostikum nach
           Artikel 2 Nummer 7 der Verordnung (EU) 2017/746 handelt, das für die sichere und wirksame
           Verwendung dieses dazugehörigen Arzneimittels bestimmt ist.“
6.    Dem § 36 wird folgender Absatz 4 angefügt:
         „(4) Verlängert sich nach § 36b Absatz 2 Nummer 1 des Strahlenschutzgesetzes die Frist zur Erstellung der
      strahlenschutzrechtlichen Stellungnahme der Ethik-Kommission oder ist deren Ablauf gehemmt, verlängert
      sich auch die der Ethik-Kommission zur Erstellung der Stellungnahme nach § 35 zustehende Frist
      entsprechend oder ist deren Ablauf entsprechend gehemmt.“
7.    In § 47 Absatz 3 werden nach den Wörtern „Absätze 1 und 2“ die Wörter „sowie die §§ 25 und 30“ eingefügt.
8.    Dem § 51 wird folgender Absatz 4 angefügt:
         „(4) Verlängert sich nach § 36b Absatz 2 Nummer 3 des Strahlenschutzgesetzes die Frist zur Erstellung der
      strahlenschutzrechtlichen Stellungnahme der Ethik-Kommission oder ist deren Ablauf gehemmt, verlängert
      sich auch die der Ethik-Kommission zur Erstellung der Stellungnahme nach § 50 zustehende Frist
      entsprechend oder ist deren Ablauf entsprechend gehemmt.“
9.    Dem § 58 wird folgender Absatz 4 angefügt:
        „(4) Ist der Ablauf der Frist nach § 36b Absatz 2 Nummer 4 des Strahlenschutzgesetzes gehemmt, ist auch
      der Fristablauf zur Erstellung der Stellungnahme nach § 57 Absatz 1 in Verbindung mit § 50 entsprechend
      gehemmt.“
9a. § 74 Absatz 1 wird wie folgt geändert:
      a) In Satz 1 werden nach dem Wort „teilt“ die Wörter „die wesentlichen Inhalte und“ eingefügt.
      b) Nach Satz 1 wird folgender Satz eingefügt:
        „Die zuständige Bundesoberbehörde sorgt für die Mitteilung nach Artikel 95 Absatz 2 der Verordnung (EU)
        2017/745 oder Artikel 90 Absatz 2 der Verordnung (EU) 2017/746.“
      c) Der neue Satz 4 wird wie folgt gefasst:
        „Die zuständige Behörde informiert die zuständige Bundesoberbehörde über die nach Satz 3 getroffenen
        Maßnahmen; die zuständige Bundesoberbehörde sorgt für die Mitteilung nach Artikel 95 Absatz 4
        Unterabsatz 2 der Verordnung (EU) 2017/745 oder Artikel 90 Absatz 4 Unterabsatz 2 der Verordnung
        (EU) 2017/746.“
9b. In § 77 Absatz 4 werden vor dem Punkt am Ende ein Komma und die Wörter „die daraufhin eine
    Risikobewertung nach § 71 Absatz 2 vornimmt“ eingefügt.
9c.   § 78 Absatz 2 wird wie folgt gefasst:
        „(2) Die zuständige Behörde unterrichtet soweit erforderlich die zuständige Bundesoberbehörde und die
      übrigen zuständigen Behörden über die nach Absatz 1 getroffenen Maßnahmen.“
9d. § 82 Absatz 1 wird durch die folgenden Absätze 1 und 1a ersetzt:
         „(1) Präventive Gesundheitsschutzmaßnahmen nach Artikel 98 der Verordnung (EU) 2017/745 oder
      Artikel 93 der Verordnung (EU) 2017/746 trifft die zuständige Bundesoberbehörde, soweit die
      Gesundheitsschutzmaßnahme die Untersagung, Beschränkung oder die sonstige Beauflagung der
      Bereitstellung auf dem Markt oder die Inbetriebnahme eines betroffenen Produktes betrifft. Die zuständige
      Bundesoberbehörde sorgt für die Mitteilung nach Artikel 98 Absatz 2 der Verordnung (EU) 2017/745 oder
      Artikel 93 Absatz 2 der Verordnung (EU) 2017/746.
         (1a) Präventive Gesundheitsschutzmaßnahmen nach Artikel 98 der Verordnung (EU) 2017/745 oder
      Artikel 93 der Verordnung (EU) 2017/746 trifft das Bundesministerium für Gesundheit durch Rechtsverordnung
      nach § 88 Absatz 2, soweit die Gesundheitsschutzmaßnahme die Untersagung, Beschränkung oder die
      sonstige Beauflagung der Bereitstellung auf dem Markt oder die Inbetriebnahme von betroffenen
      Produktgruppen oder Produktkategorien betrifft. Das Bundesministerium für Gesundheit informiert
      die zuständige Bundesoberbehörde über die nach Satz 1 getroffenen Maßnahmen; die zuständige
      Bundesoberbehörde sorgt für die Mitteilung nach Artikel 98 Absatz 2 der Verordnung (EU) 2017/745 oder
      Artikel 93 Absatz 2 der Verordnung (EU) 2017/746.“
10. § 85 wird wie folgt geändert:
      a) Absatz 2 Satz 1 wird wie folgt geändert:
        aa) Nummer 2 wird wie folgt gefasst:
            „2.   die Bewertung von Meldungen nach § 77 Absatz 4 und § 81 Nummer 1,“.
        bb) Nach Nummer 4 wird folgende Nummer 4a eingefügt:
            „4a. das Verfahren nach Artikel 10a Absatz 1 der Verordnung (EU) 2017/745 oder Artikel 10a Absatz 1
                 der Verordnung (EU) 2017/746 sowie die Meldungen nach Artikel 10a Absatz 2 der Verordnung
                 (EU) 2017/745 oder Artikel 10a Absatz 2 der Verordnung (EU) 2017/746,“.
        cc) Nummer 11 wird durch die folgenden Nummern 11 und 11a ersetzt:
            „11. die Risikobewertung nach § 71 und die zentrale Bewertung von Meldungen schwerwiegender
                 Vorkommnisse und Sicherheitskorrekturmaßnahmen im Feld nach Artikel 89 der Verordnung
                 (EU) 2017/745 und Artikel 84 der Verordnung (EU) 2017/746,
            11a. die Bewertung von Produkten nach Artikel 94 Buchstabe a der Verordnung (EU) 2017/745 und
                 Artikel 89 Buchstabe a der Verordnung (EU) 2017/746 in den Fällen des § 74 Absatz 3 und 4,“.
        dd) Nummer 12 wird wie folgt gefasst:
            „12. die Wahrnehmung aller sonstigen behördlichen Aufgaben nach den Artikeln 87 bis 90 der
                 Verordnung (EU) 2017/745 und den Artikeln 82 bis 85 der Verordnung (EU) 2017/746 sowie die
                 Durchführung des Verfahrens nach Artikel 95 Absatz 1 und 2 der Verordnung (EU) 2017/745
                 und Artikel 90 Absatz 1 und 2 der Verordnung (EU) 2017/746 und nach Artikel 95 Absatz 4
                 Unterabsatz 1 der Verordnung (EU) 2017/745 und Artikel 90 Absatz 4 Unterabsatz 1 der
                 Verordnung (EU) 2017/746 in den Fällen des § 74 Absatz 3 und 4 sowie die Mitteilung nach
                 Artikel 95 Absatz 4 Unterabsatz 2 der Verordnung (EU) 2017/745 oder Artikel 90 Absatz 4
                 Unterabsatz 2 der Verordnung (EU) 2017/746,“.
        ee) Nummer 13a wird wie folgt gefasst:
            „13a. das Verfahren nach Artikel 98 Absatz 1 der Verordnung (EU) 2017/745 oder Artikel 93 Absatz 1
                  der Verordnung (EU) 2017/746, außer in den Fällen des § 82 Absatz 1a, die Meldungen nach
                  Artikel 98 Absatz 2 der Verordnung (EU) 2017/745 oder Artikel 93 Absatz 2 der Verordnung (EU)
                  2017/746 sowie die Anordnung von Maßnahmen nach § 82 Absatz 3,“.
      b) Absatz 3 Satz 1 wird wie folgt gefasst:
        „Das Paul-Ehrlich-Institut ist zuständig für
        1. die Aufgaben nach Absatz 2 Satz 1 Nummer 2 bis 4 und 5 bis 14, soweit es sich um In-vitro-Diagnostika
           handelt, die unter die Regeln 1, 2 und 3 Buchstabe a bis e und g des Anhangs VIII der Verordnung (EU)
           2017/746 fallen,
        2. die Aufgaben nach Absatz 2 Satz 1 Nummer 5 bis 9, soweit es sich um ein therapiebegleitendes
           Diagnostikum handelt, das für die sichere und wirksame Verwendung eines dazugehörigen
           Arzneimittels bestimmt ist, und wenn für dieses zugehörige Arzneimittel das Paul-Ehrlich-Institut nach
           § 77 Absatz 2 des Arzneimittelgesetzes zuständig ist.“
10a. In § 94 Absatz 2 Nummer 3 werden nach den Wörtern „in Betrieb nimmt,“ die Wörter „auf dem Markt
     bereitstellt,“ eingefügt.
11.   § 99 wird wie folgt geändert:
      a) In Absatz 1 Nummer 1 werden die Wörter „bis zum 26. Mai 2025“ gestrichen.
      b) Absatz 2 wird wie folgt geändert:
        aa) Satz 1 wird wie folgt geändert:
            aaa) In dem Satzteil vor Nummer 1 wird die Angabe „27. Mai 2024“ durch die Wörter „Ablauf der in
                 Artikel 120 Absatz 3a und 3b der Verordnung (EU) 2017/745 festgelegten Fristen“ ersetzt.
            bbb) In den Nummern 1 und 2 werden jeweils die Wörter „Artikel 120 Absatz 3 Unterabsatz 2“ durch die
                 Wörter „Artikel 120 Absatz 3e“ ersetzt.
        bb) In Satz 2 wird die Angabe „27. Mai 2024“ durch die Wörter „Ablauf der in Artikel 120 Absatz 3a und 3b
            der Verordnung (EU) 2017/745 festgelegten Fristen“ ersetzt.
12. § 100 wird wie folgt geändert:
      a) In Absatz 1 Nummer 1 werden die Wörter „bis zum 27. Mai 2025“ gestrichen.
      b) Absatz 2 wird wie folgt geändert:
         aa) Satz 1 wird wie folgt geändert:
              aaa) In dem Satzteil vor Nummer 1 wird die Angabe „26. Mai 2025“ durch die Wörter „Ablauf der in
                   Artikel 110 Absatz 3a und 3b der Verordnung (EU) 2017/746 festgelegten Fristen“ ersetzt.
              bbb) In den Nummern 1 und 2 werden jeweils die Wörter „Artikel 110 Absatz 3 Unterabsatz 5“ durch die
                   Wörter „Artikel 110 Absatz 3e“ ersetzt.
         bb) In Satz 2 wird die Angabe „26. Mai 2025“ durch die Wörter „Ablauf der in Artikel 110 Absatz 3a und 3b
             der Verordnung (EU) 2017/746 festgelegten Fristen“ ersetzt.


                                                              Artikel 4

                                     Änderung des Strahlenschutzgesetzes*
  Das Strahlenschutzgesetz vom 27. Juni 2017 (BGBl. I S. 1966), das zuletzt durch Artikel 40 des Gesetzes vom
23. Oktober 2024 (BGBl. 2024 I Nr. 323) geändert worden ist, wird wie folgt geändert:
1.    Die Inhaltsübersicht wird wie folgt geändert:
      a) Nach der Angabe zu Teil 2 Kapitel 2 Abschnitt 5 wird folgende Angabe eingefügt:
                                                               „Unterabschnitt 1

                  Genehmigung einer Anwendung radioaktiver Stoffe oder ionisierender Strahlung am Menschen
                                        zum Zweck der medizinischen Forschung“.
      b) Die Angabe zu § 31 wird durch die folgenden Angaben ersetzt:
         „§ 31      Genehmigungsbedürftige Anwendung
         § 31a      Antrag auf Genehmigung einer Anwendung
         § 31b      Genehmigungsverfahren bei der zuständigen Behörde
         § 31c      Voraussetzungen für die Erteilung der Genehmigung“.
      c) Nach der neuen Angabe zu § 31c wird folgende Angabe eingefügt:
                                                               „Unterabschnitt 2

                    Anzeige einer Anwendung radioaktiver Stoffe oder ionisierender Strahlung am Menschen
                                        zum Zweck der medizinischen Forschung“.
      d) Die Angaben zu den §§ 32 bis 34 werden wie folgt gefasst:
         „§ 32      Anzeigebedürftige Anwendung
         § 33       Beginn der angezeigten Anwendung
         § 34       Untersagung der angezeigten Anwendung“.
      e) Nach der Angabe zu § 34 wird folgende Angabe eingefügt:
         „§ 34a Eingeschränkte Zulassung der angezeigten Anwendung“.
      f) Nach der Angabe zu § 35 wird folgende Angabe eingefügt:
                                                               „Unterabschnitt 3

             Tätigkeit der Ethik-Kommission bei der Anwendung radioaktiver Stoffe oder ionisierender Strahlung
                                  am Menschen zum Zweck der medizinischen Forschung“.
      g) Die Angabe zu § 36 wird durch die folgenden Angaben ersetzt:
         „ § 36     Aufgabe der Ethik-Kommission
         § 36a      Prüfung einer anzeige- oder genehmigungsbedürftigen Anwendung im Rahmen einer klinischen
                    Prüfung im Sinne des § 4 Absatz 23 des Arzneimittelgesetzes
         § 36b      Prüfung einer anzeige- oder genehmigungsbedürftigen Anwendung im Rahmen einer klinischen
                    Prüfung im Sinne des Artikels 2 Nummer 45 der Verordnung (EU) 2017/745 oder einer sonstigen
                    klinischen Prüfung im Sinne des § 3 Nummer 4 des Medizinprodukterecht-Durchführungsgesetzes
         § 36c      Prüfung einer sonstigen Anwendung


* Artikel 4 dieses Gesetzes dient der Umsetzung der Richtlinie 2013/59/Euratom des Rates vom 5. Dezember 2013 zur Festlegung grundlegender
  Sicherheitsnormen für den Schutz vor den Gefahren einer Exposition gegenüber ionisierender Strahlung und zur Aufhebung der Richtlinien
  89/618/Euratom, 90/641/Euratom, 96/29/Euratom, 97/43/Euratom und 2003/122/Euratom (ABl. L 13 vom 17.1.2014, S. 1; L 72 vom 17.3.2016,
  S. 69; L 152 vom 11.6.2019, S. 128).
                                                       Unterabschnitt 4

                                                  Verordnungsermächtigung“.
     h) Nach der Angabe zu § 184 wird folgende Angabe eingefügt:
        „§ 184a Zuständigkeit der Ethik-Kommission“.
     i) Nach der Angabe zu § 190 wird folgende Angabe eingefügt:
        „§ 190a Zuständigkeit des Bundesinstituts für Arzneimittel und Medizinprodukte und des Paul-Ehrlich-
                Instituts“.
2.   Nach der Überschrift des Teils 2 Kapitel 2 Abschnitt 5 wird folgende Überschrift des Unterabschnitts 1
     eingefügt:
                                                     „Unterabschnitt 1

            Genehmigung einer Anwendung radioaktiver Stoffe oder ionisierender Strahlung am Menschen
                                  zum Zweck der medizinischen Forschung“.
3.   In § 19 Absatz 1 Satz 1 Nummer 1 Buchstabe c werden die Wörter „die durch die Verordnung (EU) 2020/561
     (ABl. L 130 vom 24.4.2020, S. 18)“ durch die Wörter „die zuletzt durch die Verordnung (EU) 2024/568 (ABl. L,
     2024/568, 14.2.2024)“ ersetzt.
4.   § 31 wird wie folgt geändert:
     a) Die Überschrift wird wie folgt gefasst:
                                                            㤠31

                                           Genehmigungsbedürftige Anwendung“.
     b) Die Absatzbezeichnung „(1)“ wird gestrichen.
     c) Die Absätze 2 bis 7 werden aufgehoben.
5.   Nach § 31 werden die folgenden §§ 31a bis 31c eingefügt:
                                                          㤠31a

                                       Antrag auf Genehmigung einer Anwendung
       (1) Der Genehmigungsantrag ist wie folgt einzureichen:
     1. über das EU-Portal im Sinne des § 4 Absatz 42 des Arzneimittelgesetzes, sofern die nach § 31
        genehmigungsbedürftige Anwendung im Rahmen einer klinischen Prüfung im Sinne des § 4 Absatz 23
        des Arzneimittelgesetzes erfolgen soll,
     2. über das Deutsche Medizinprodukteinformations- und Datenbanksystem nach § 86 des
        Medizinprodukterecht-Durchführungsgesetzes, sofern die nach § 31 genehmigungsbedürftige Anwendung
        im Rahmen einer klinischen Prüfung im Sinne des Artikels 2 Nummer 45 der Verordnung (EU) 2017/745
        oder im Rahmen einer sonstigen klinischen Prüfung im Sinne des § 3 Nummer 4 des Medizinprodukterecht-
        Durchführungsgesetzes erfolgen soll,
     3. in allen anderen Fällen unmittelbar beim Bundesamt für Strahlenschutz.
     Der Genehmigungsantrag gilt im Fall von Satz 1 Nummer 1 erst als eingereicht, wenn im Anschreiben gemäß
     Anhang I Nummer 6 der Verordnung (EU) Nr. 536/2014 des Europäischen Parlaments und des Rates vom
     16. April 2014 über klinische Prüfungen mit Humanarzneimitteln und zur Aufhebung der Richtlinie 2001/20/EG
     (ABl. L 158 vom 27.5.2014, S. 1; L 311 vom 17.11.2016, S. 25), die zuletzt durch die Delegierte Verordnung
     (EU) 2022/2239 (ABl. L 294 vom 15.11.2022, S. 5) geändert worden ist, oder gemäß Anhang II Nummer 3
     Buchstabe d der Verordnung (EU) Nr. 536/2014 darauf hingewiesen wird, dass eine strahlenschutzrechtliche
     Genehmigung beantragt wird. Ist ein in Satz 2 genannter Hinweis nicht möglich, gilt der Genehmigungsantrag
     erst mit Zugang eines Hinweises auf den strahlenschutzrechtlichen Genehmigungsantrag in Schriftform, in
     elektronischer Form oder in Textform bei dem Bundesinstitut für Arzneimittel und Medizinprodukte als
     eingereicht.
        (2) Der Genehmigungsantrag ist in deutscher oder englischer Sprache einzureichen. Die Unterlagen, die für
     die an dem Forschungsvorhaben teilnehmende Person oder für ihren gesetzlichen Vertreter bestimmt sind,
     sind in deutscher Sprache einzureichen.
        (3) Dem Genehmigungsantrag sind die zur Prüfung erforderlichen Unterlagen mit Ausnahme der
     zustimmenden Stellungnahme der zuständigen Ethik-Kommission beizufügen. Abweichend von Satz 1 muss
     die zustimmende Stellungnahme der zuständigen Ethik-Kommission dem Genehmigungsantrag beigefügt
     werden, wenn die nach § 31 genehmigungsbedürftige Anwendung im Rahmen einer klinischen Prüfung im
     Sinne des Artikels 2 Nummer 45 der Verordnung (EU) 2017/745 oder einer sonstigen klinischen Prüfung im
     Sinne des § 3 Nummer 4 des Medizinprodukterecht-Durchführungsgesetzes erfolgen soll.
       (4) Wird der Genehmigungsantrag über das EU-Portal im Sinne des § 4 Absatz 42 des Arzneimittelgesetzes
    eingereicht, unterrichtet das Bundesinstitut für Arzneimittel und Medizinprodukte die zuständige Behörde
    unverzüglich, spätestens jedoch an dem auf den Eingang des Genehmigungsantrags im EU-Portal im Sinne
    des § 4 Absatz 42 des Arzneimittelgesetzes folgenden Werktag, über den Genehmigungsantrag und gewährt
    ihr gleichzeitig Zugriff auf die für die Wahrnehmung ihrer Aufgaben notwendigen Angaben und Unterlagen. Die
    Unterrichtung nach Satz 1 beinhaltet einen Hinweis, ob es sich bei der klinischen Prüfung, in deren Rahmen
    die nach § 31 genehmigungsbedürftige Anwendung erfolgen soll, um eine in § 40 Absatz 4 Satz 2 des
    Arzneimittelgesetzes genannte klinische Prüfung handelt.


                                                        § 31b

                               Genehmigungsverfahren bei der zuständigen Behörde
       (1) Die zuständige Behörde prüft die eingereichten Unterlagen auf Vollständigkeit innerhalb der folgenden
    Fristen:
    1. bei einem Antrag auf Genehmigung einer Anwendung nach § 31 Satz 1 innerhalb von zehn Kalendertagen
       nach Eingang des Antrags,
    2. bei einem Antrag auf Genehmigung einer wesentlichen Abweichung von einer genehmigten Anwendung
       nach § 31 Satz 2 innerhalb von sechs Kalendertagen nach Eingang des Antrags.
    Sind die Unterlagen unvollständig, so fordert die zuständige Behörde den Antragsteller auf, die von ihr
    benannten Mängel durch ergänzende Angaben oder Unterlagen innerhalb einer einmaligen Frist von zehn
    Kalendertagen nach Zugang der Aufforderung zu beheben. Im Fall von Satz 2 schließt die zuständige
    Behörde die Vollständigkeitsprüfung innerhalb von fünf Kalendertagen nach Eingang der ergänzenden
    Angaben oder Unterlagen ab. Der Tag des Abschlusses der Vollständigkeitsprüfung ist dem Antragsteller
    sowohl im Fall von Satz 1 als auch von Satz 3 mitzuteilen. Unterbleibt eine Mitteilung, gilt der letzte Tag der
    jeweiligen Frist nach Satz 1 oder Satz 3 als Tag des Abschlusses der Vollständigkeitsprüfung.
       (2) Die zuständige Behörde entscheidet nach Abschluss der Vollständigkeitsprüfung gemäß Absatz 1
    innerhalb der folgenden Fristen:
    1. bei einem Antrag auf Genehmigung einer Anwendung nach § 31 Satz 1 innerhalb von 50 Kalendertagen,
    2. bei einem Antrag auf Genehmigung einer wesentlichen Abweichung von einer genehmigten Anwendung
       nach § 31 Satz 2 innerhalb von 43 Kalendertagen.
    Abweichend von Satz 1 Nummer 1 beträgt die Frist bei in § 40 Absatz 4 Satz 2 des Arzneimittelgesetzes
    genannten klinischen Prüfungen 31 Kalendertage.
      (3) Innerhalb der jeweils einschlägigen Frist nach Absatz 2 Satz 1 oder Satz 2 kann die zuständige Behörde
    den Antragsteller auffordern, innerhalb einer angemessenen Frist von höchstens zwölf Kalendertagen
    Rückfragen zu beantworten oder Einwände auszuräumen. Im Fall einer Rückfrage oder eines Einwands
    kann die zuständige Behörde die in Absatz 2 Satz 1 oder Satz 2 genannte Frist einmalig um bis zu
    31 Kalendertage verlängern. Die Fristverlängerung ist dem Antragsteller rechtzeitig mitzuteilen.
       (4) Die Frist nach Absatz 2 Satz 1 oder Satz 2 oder die verlängerte Frist nach Absatz 3 Satz 2 kann in
    folgenden Fällen einmalig verlängert werden:
    1. im Fall einer besonderen Schwierigkeit der strahlenhygienischen Prüfung um bis zu 50 Kalendertage oder
    2. im Fall einer Verlängerung einer Frist in dem dasselbe Forschungsvorhaben betreffenden Verfahren zur
       Genehmigung der klinischen Prüfung im Sinne des § 4 Absatz 23 des Arzneimittelgesetzes oder in dem
       dasselbe Forschungsvorhaben betreffenden Verfahren zur Genehmigung einer wesentlichen Änderung
       einer klinischen Prüfung im Sinne des § 4 Absatz 23 des Arzneimittelgesetzes jeweils um denselben
       Zeitraum, um den diese Frist verlängert worden ist, längstens jedoch bis zum Ende dieser verlängerten
       Frist.
    Die Fristverlängerung ist zu begründen und dem Antragsteller rechtzeitig mitzuteilen.
       (5) Die Genehmigung gilt als erteilt, wenn die zuständige Behörde nicht innerhalb der jeweils einschlägigen
    Frist nach Absatz 2, 3 Satz 2 oder Absatz 4 Satz 1 über den Genehmigungsantrag entschieden hat. Mit der
    beantragten Anwendung radioaktiver Stoffe oder ionisierender Strahlung am Menschen zum Zweck der
    medizinischen Forschung darf erst begonnen werden, wenn die zuständige Behörde dem Antragsteller den
    Eingang der zustimmenden Stellungnahme der zuständigen Ethik-Kommission zu dem Forschungsvorhaben
    bestätigt hat.
       (6) Legt der Antragsteller innerhalb der Frist nach Absatz 1 Satz 2 keine ergänzenden Angaben oder
    Unterlagen vor oder beantwortet er die Rückfragen oder die Aufforderung, Einwände auszuräumen,
    innerhalb der Frist nach Absatz 3 Satz 1 nicht, gilt der Genehmigungsantrag als zurückgenommen.
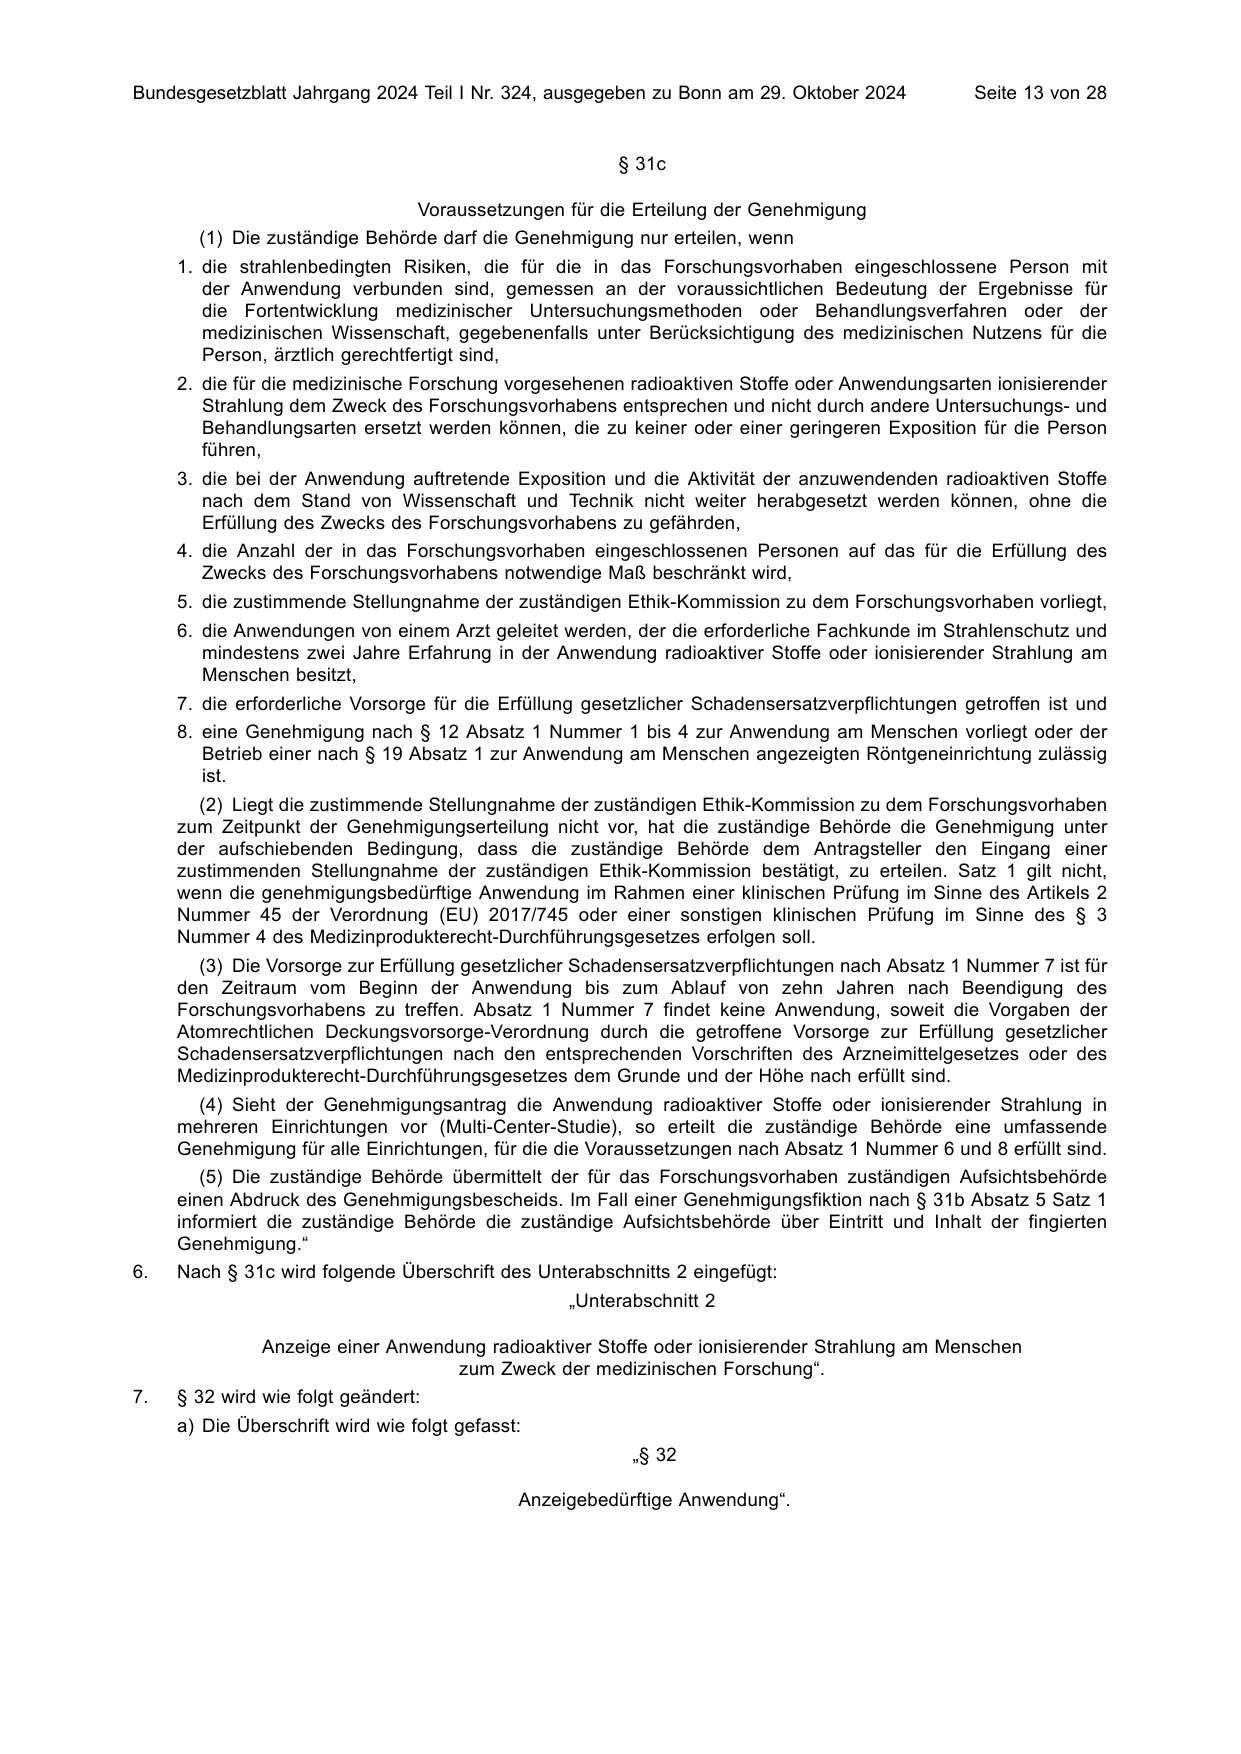
                                                        § 31c

                                  Voraussetzungen für die Erteilung der Genehmigung
       (1) Die zuständige Behörde darf die Genehmigung nur erteilen, wenn
     1. die strahlenbedingten Risiken, die für die in das Forschungsvorhaben eingeschlossene Person mit
        der Anwendung verbunden sind, gemessen an der voraussichtlichen Bedeutung der Ergebnisse für
        die Fortentwicklung medizinischer Untersuchungsmethoden oder Behandlungsverfahren oder der
        medizinischen Wissenschaft, gegebenenfalls unter Berücksichtigung des medizinischen Nutzens für die
        Person, ärztlich gerechtfertigt sind,
     2. die für die medizinische Forschung vorgesehenen radioaktiven Stoffe oder Anwendungsarten ionisierender
        Strahlung dem Zweck des Forschungsvorhabens entsprechen und nicht durch andere Untersuchungs- und
        Behandlungsarten ersetzt werden können, die zu keiner oder einer geringeren Exposition für die Person
        führen,
     3. die bei der Anwendung auftretende Exposition und die Aktivität der anzuwendenden radioaktiven Stoffe
        nach dem Stand von Wissenschaft und Technik nicht weiter herabgesetzt werden können, ohne die
        Erfüllung des Zwecks des Forschungsvorhabens zu gefährden,
     4. die Anzahl der in das Forschungsvorhaben eingeschlossenen Personen auf das für die Erfüllung des
        Zwecks des Forschungsvorhabens notwendige Maß beschränkt wird,
     5. die zustimmende Stellungnahme der zuständigen Ethik-Kommission zu dem Forschungsvorhaben vorliegt,
     6. die Anwendungen von einem Arzt geleitet werden, der die erforderliche Fachkunde im Strahlenschutz und
        mindestens zwei Jahre Erfahrung in der Anwendung radioaktiver Stoffe oder ionisierender Strahlung am
        Menschen besitzt,
     7. die erforderliche Vorsorge für die Erfüllung gesetzlicher Schadensersatzverpflichtungen getroffen ist und
     8. eine Genehmigung nach § 12 Absatz 1 Nummer 1 bis 4 zur Anwendung am Menschen vorliegt oder der
        Betrieb einer nach § 19 Absatz 1 zur Anwendung am Menschen angezeigten Röntgeneinrichtung zulässig
        ist.
       (2) Liegt die zustimmende Stellungnahme der zuständigen Ethik-Kommission zu dem Forschungsvorhaben
     zum Zeitpunkt der Genehmigungserteilung nicht vor, hat die zuständige Behörde die Genehmigung unter
     der aufschiebenden Bedingung, dass die zuständige Behörde dem Antragsteller den Eingang einer
     zustimmenden Stellungnahme der zuständigen Ethik-Kommission bestätigt, zu erteilen. Satz 1 gilt nicht,
     wenn die genehmigungsbedürftige Anwendung im Rahmen einer klinischen Prüfung im Sinne des Artikels 2
     Nummer 45 der Verordnung (EU) 2017/745 oder einer sonstigen klinischen Prüfung im Sinne des § 3
     Nummer 4 des Medizinprodukterecht-Durchführungsgesetzes erfolgen soll.
       (3) Die Vorsorge zur Erfüllung gesetzlicher Schadensersatzverpflichtungen nach Absatz 1 Nummer 7 ist für
     den Zeitraum vom Beginn der Anwendung bis zum Ablauf von zehn Jahren nach Beendigung des
     Forschungsvorhabens zu treffen. Absatz 1 Nummer 7 findet keine Anwendung, soweit die Vorgaben der
     Atomrechtlichen Deckungsvorsorge-Verordnung durch die getroffene Vorsorge zur Erfüllung gesetzlicher
     Schadensersatzverpflichtungen nach den entsprechenden Vorschriften des Arzneimittelgesetzes oder des
     Medizinprodukterecht-Durchführungsgesetzes dem Grunde und der Höhe nach erfüllt sind.
       (4) Sieht der Genehmigungsantrag die Anwendung radioaktiver Stoffe oder ionisierender Strahlung in
     mehreren Einrichtungen vor (Multi-Center-Studie), so erteilt die zuständige Behörde eine umfassende
     Genehmigung für alle Einrichtungen, für die die Voraussetzungen nach Absatz 1 Nummer 6 und 8 erfüllt sind.
        (5) Die zuständige Behörde übermittelt der für das Forschungsvorhaben zuständigen Aufsichtsbehörde
     einen Abdruck des Genehmigungsbescheids. Im Fall einer Genehmigungsfiktion nach § 31b Absatz 5 Satz 1
     informiert die zuständige Behörde die zuständige Aufsichtsbehörde über Eintritt und Inhalt der fingierten
     Genehmigung.“
6.   Nach § 31c wird folgende Überschrift des Unterabschnitts 2 eingefügt:
                                                   „Unterabschnitt 2

               Anzeige einer Anwendung radioaktiver Stoffe oder ionisierender Strahlung am Menschen
                                   zum Zweck der medizinischen Forschung“.
7.   § 32 wird wie folgt geändert:
     a) Die Überschrift wird wie folgt gefasst:
                                                          㤠32

                                              Anzeigebedürftige Anwendung“.
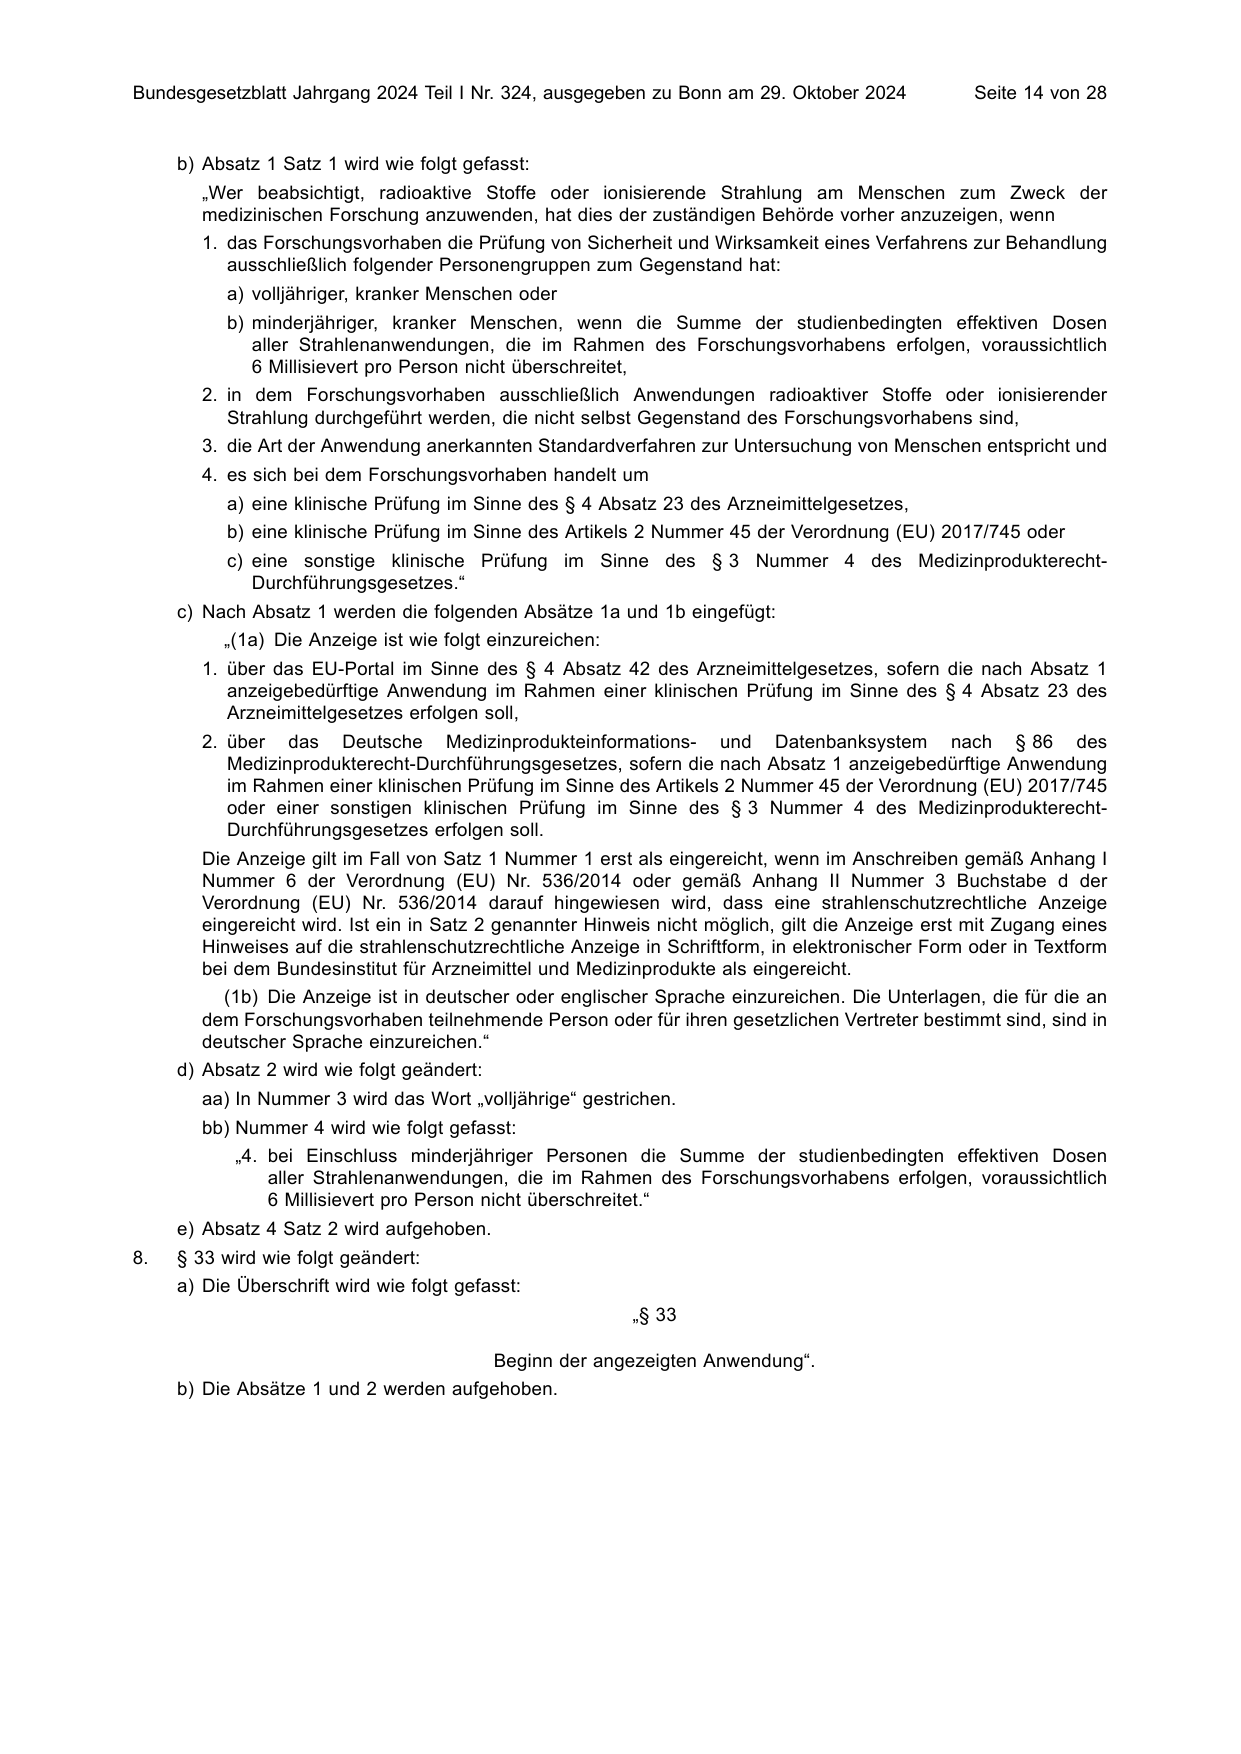
     b) Absatz 1 Satz 1 wird wie folgt gefasst:
        „Wer beabsichtigt, radioaktive Stoffe oder ionisierende Strahlung am Menschen zum Zweck der
        medizinischen Forschung anzuwenden, hat dies der zuständigen Behörde vorher anzuzeigen, wenn
        1. das Forschungsvorhaben die Prüfung von Sicherheit und Wirksamkeit eines Verfahrens zur Behandlung
           ausschließlich folgender Personengruppen zum Gegenstand hat:
           a) volljähriger, kranker Menschen oder
           b) minderjähriger, kranker Menschen, wenn die Summe der studienbedingten effektiven Dosen
              aller Strahlenanwendungen, die im Rahmen des Forschungsvorhabens erfolgen, voraussichtlich
              6 Millisievert pro Person nicht überschreitet,
        2. in dem Forschungsvorhaben ausschließlich Anwendungen radioaktiver Stoffe oder ionisierender
           Strahlung durchgeführt werden, die nicht selbst Gegenstand des Forschungsvorhabens sind,
        3. die Art der Anwendung anerkannten Standardverfahren zur Untersuchung von Menschen entspricht und
        4. es sich bei dem Forschungsvorhaben handelt um
           a) eine klinische Prüfung im Sinne des § 4 Absatz 23 des Arzneimittelgesetzes,
           b) eine klinische Prüfung im Sinne des Artikels 2 Nummer 45 der Verordnung (EU) 2017/745 oder
           c) eine sonstige klinische Prüfung im Sinne des § 3 Nummer 4 des Medizinprodukterecht-
              Durchführungsgesetzes.“
     c) Nach Absatz 1 werden die folgenden Absätze 1a und 1b eingefügt:
          „(1a) Die Anzeige ist wie folgt einzureichen:
        1. über das EU-Portal im Sinne des § 4 Absatz 42 des Arzneimittelgesetzes, sofern die nach Absatz 1
           anzeigebedürftige Anwendung im Rahmen einer klinischen Prüfung im Sinne des § 4 Absatz 23 des
           Arzneimittelgesetzes erfolgen soll,
        2. über das Deutsche Medizinprodukteinformations- und Datenbanksystem nach § 86 des
           Medizinprodukterecht-Durchführungsgesetzes, sofern die nach Absatz 1 anzeigebedürftige Anwendung
           im Rahmen einer klinischen Prüfung im Sinne des Artikels 2 Nummer 45 der Verordnung (EU) 2017/745
           oder einer sonstigen klinischen Prüfung im Sinne des § 3 Nummer 4 des Medizinprodukterecht-
           Durchführungsgesetzes erfolgen soll.
        Die Anzeige gilt im Fall von Satz 1 Nummer 1 erst als eingereicht, wenn im Anschreiben gemäß Anhang I
        Nummer 6 der Verordnung (EU) Nr. 536/2014 oder gemäß Anhang II Nummer 3 Buchstabe d der
        Verordnung (EU) Nr. 536/2014 darauf hingewiesen wird, dass eine strahlenschutzrechtliche Anzeige
        eingereicht wird. Ist ein in Satz 2 genannter Hinweis nicht möglich, gilt die Anzeige erst mit Zugang eines
        Hinweises auf die strahlenschutzrechtliche Anzeige in Schriftform, in elektronischer Form oder in Textform
        bei dem Bundesinstitut für Arzneimittel und Medizinprodukte als eingereicht.
          (1b) Die Anzeige ist in deutscher oder englischer Sprache einzureichen. Die Unterlagen, die für die an
        dem Forschungsvorhaben teilnehmende Person oder für ihren gesetzlichen Vertreter bestimmt sind, sind in
        deutscher Sprache einzureichen.“
     d) Absatz 2 wird wie folgt geändert:
        aa) In Nummer 3 wird das Wort „volljährige“ gestrichen.
        bb) Nummer 4 wird wie folgt gefasst:
            „4. bei Einschluss minderjähriger Personen die Summe der studienbedingten effektiven Dosen
                aller Strahlenanwendungen, die im Rahmen des Forschungsvorhabens erfolgen, voraussichtlich
                6 Millisievert pro Person nicht überschreitet.“
     e) Absatz 4 Satz 2 wird aufgehoben.
8.   § 33 wird wie folgt geändert:
     a) Die Überschrift wird wie folgt gefasst:
                                                          㤠33

                                            Beginn der angezeigten Anwendung“.
     b) Die Absätze 1 und 2 werden aufgehoben.
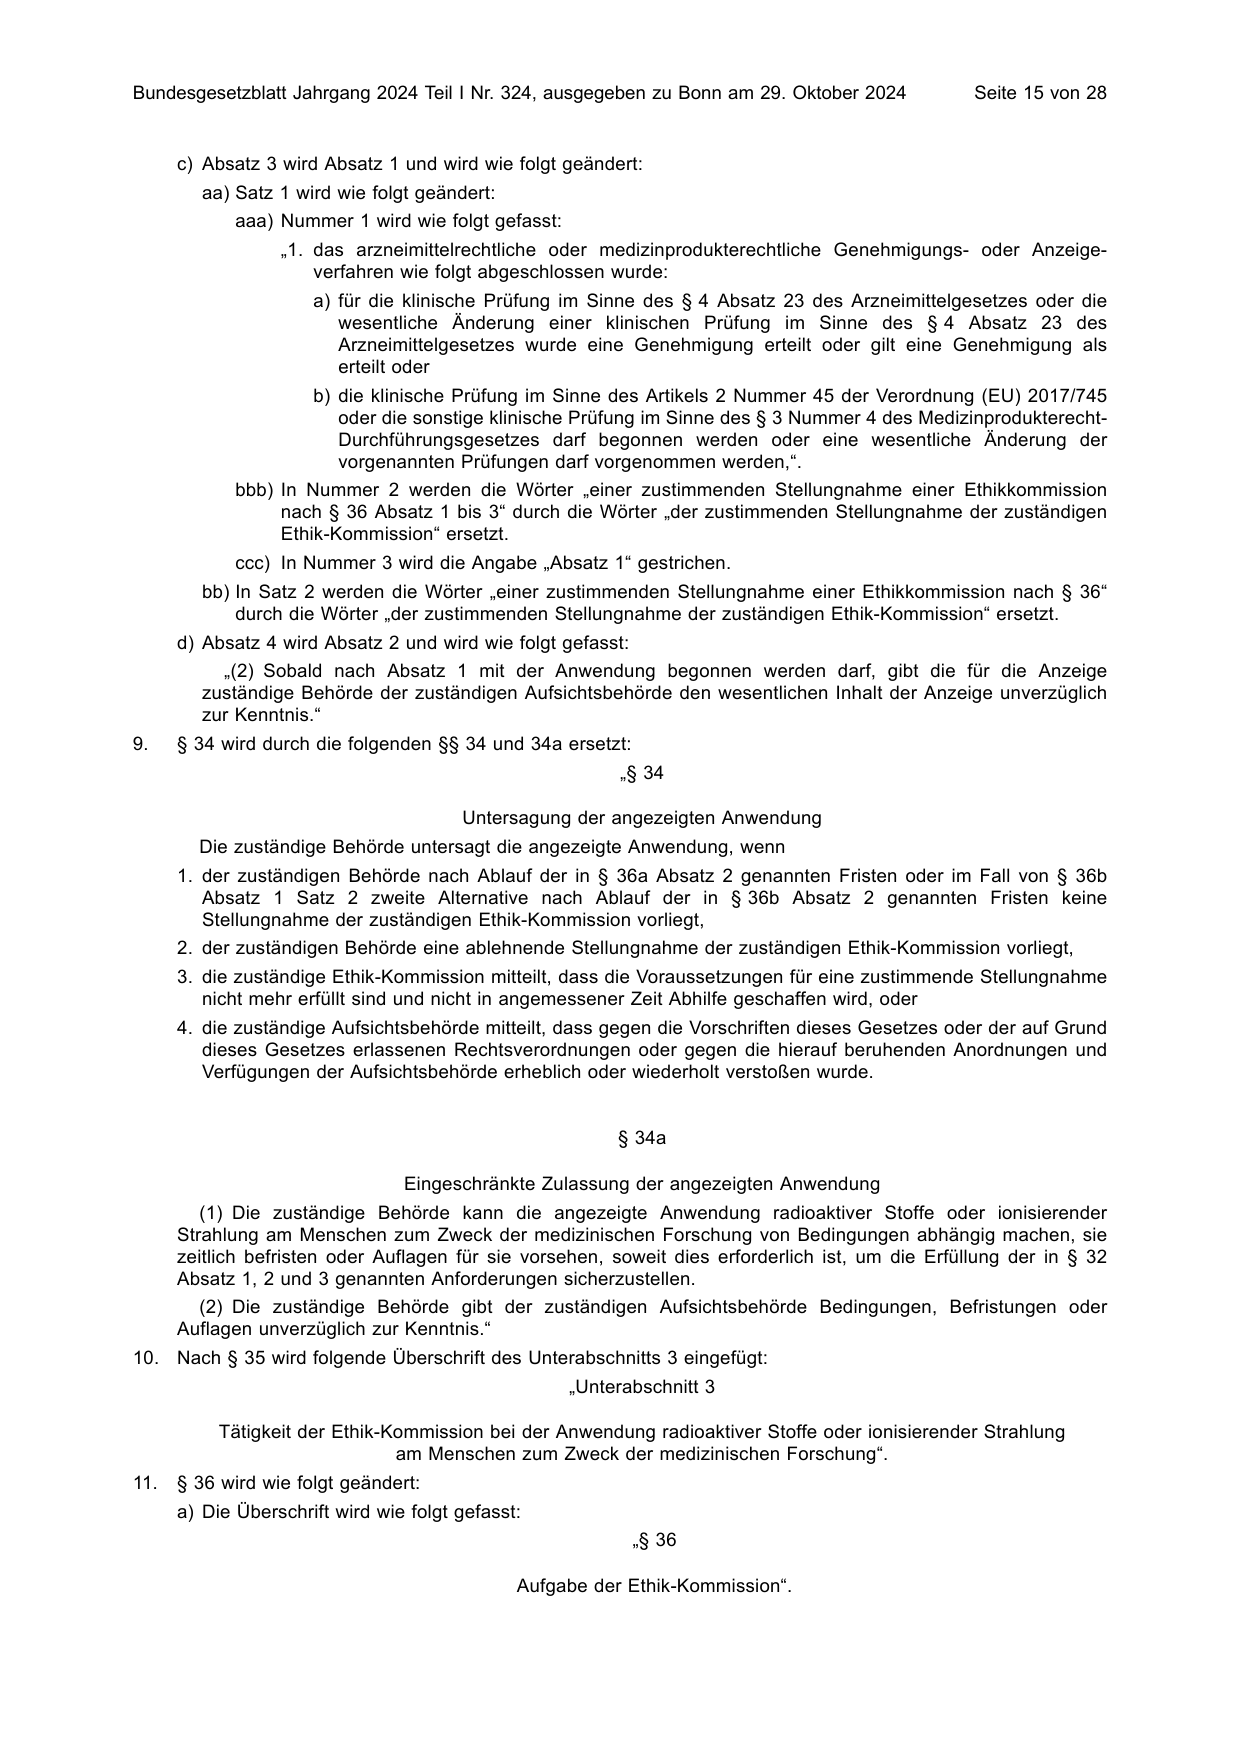
c) Absatz 3 wird Absatz 1 und wird wie folgt geändert:
aa) Satz 1 wird wie folgt geändert:
aaa) Nummer 1 wird wie folgt gefasst:
„1. das arzneimittelrechtliche oder medizinprodukterechtliche Genehmigungs- oder Anzeige
verfahren wie folgt abgeschlossen wurde:
a) für die klinische Prüfung im Sinne des § 4 Absatz 23 des Arzneimittelgesetzes oder die
wesentliche Änderung einer klinischen Prüfung im Sinne des § 4 Absatz 23 des
Arzneimittelgesetzes wurde eine Genehmigung erteilt oder gilt eine Genehmigung als
erteilt oder
b) die klinische Prüfung im Sinne des Artikels 2 Nummer 45 der Verordnung (EU) 2017/745
oder die sonstige klinische Prüfung im Sinne des § 3 Nummer 4 des Medizinprodukterecht-
Durchführungsgesetzes darf begonnen werden oder eine wesentliche Änderung der
vorgenannten Prüfungen darf vorgenommen werden,“.
bbb) In Nummer 2 werden die Wörter „einer zustimmenden Stellungnahme einer Ethikkommission
nach § 36 Absatz 1 bis 3“ durch die Wörter „der zustimmenden Stellungnahme der zuständigen
Ethik-Kommission“ ersetzt.
ccc) In Nummer 3 wird die Angabe „Absatz 1“ gestrichen.
bb) In Satz 2 werden die Wörter „einer zustimmenden Stellungnahme einer Ethikkommission nach § 36“
durch die Wörter „der zustimmenden Stellungnahme der zuständigen Ethik-Kommission“ ersetzt.
d) Absatz 4 wird Absatz 2 und wird wie folgt gefasst:
„(2) Sobald nach Absatz 1 mit der Anwendung begonnen werden darf, gibt die für die Anzeige
zuständige Behörde der zuständigen Aufsichtsbehörde den wesentlichen Inhalt der Anzeige unverzüglich
zur Kenntnis.“
9. § 34 wird durch die folgenden §§ 34 und 34a ersetzt:
㤠34
Untersagung der angezeigten Anwendung
Die zuständige Behörde untersagt die angezeigte Anwendung, wenn
1. der zuständigen Behörde nach Ablauf der in § 36a Absatz 2 genannten Fristen oder im Fall von § 36b
Absatz 1 Satz 2 zweite Alternative nach Ablauf der in § 36b Absatz 2 genannten Fristen keine
Stellungnahme der zuständigen Ethik-Kommission vorliegt,
2. der zuständigen Behörde eine ablehnende Stellungnahme der zuständigen Ethik-Kommission vorliegt,
3. die zuständige Ethik-Kommission mitteilt, dass die Voraussetzungen für eine zustimmende Stellungnahme
nicht mehr erfüllt sind und nicht in angemessener Zeit Abhilfe geschaffen wird, oder
4. die zuständige Aufsichtsbehörde mitteilt, dass gegen die Vorschriften dieses Gesetzes oder der auf Grund
dieses Gesetzes erlassenen Rechtsverordnungen oder gegen die hierauf beruhenden Anordnungen und
Verfügungen der Aufsichtsbehörde erheblich oder wiederholt verstoßen wurde.
§ 34a
Eingeschränkte Zulassung der angezeigten Anwendung
(1) Die zuständige Behörde kann die angezeigte Anwendung radioaktiver Stoffe oder ionisierender
Strahlung am Menschen zum Zweck der medizinischen Forschung von Bedingungen abhängig machen, sie
zeitlich befristen oder Auflagen für sie vorsehen, soweit dies erforderlich ist, um die Erfüllung der in § 32
Absatz 1, 2 und 3 genannten Anforderungen sicherzustellen.
(2) Die zuständige Behörde gibt der zuständigen Aufsichtsbehörde Bedingungen, Befristungen oder
Auflagen unverzüglich zur Kenntnis.“
10. Nach § 35 wird folgende Überschrift des Unterabschnitts 3 eingefügt:
„Unterabschnitt 3
Tätigkeit der Ethik-Kommission bei der Anwendung radioaktiver Stoffe oder ionisierender Strahlung
am Menschen zum Zweck der medizinischen Forschung“.
11. § 36 wird wie folgt geändert:
a) Die Überschrift wird wie folgt gefasst:
㤠36
Aufgabe der Ethik-Kommission“.
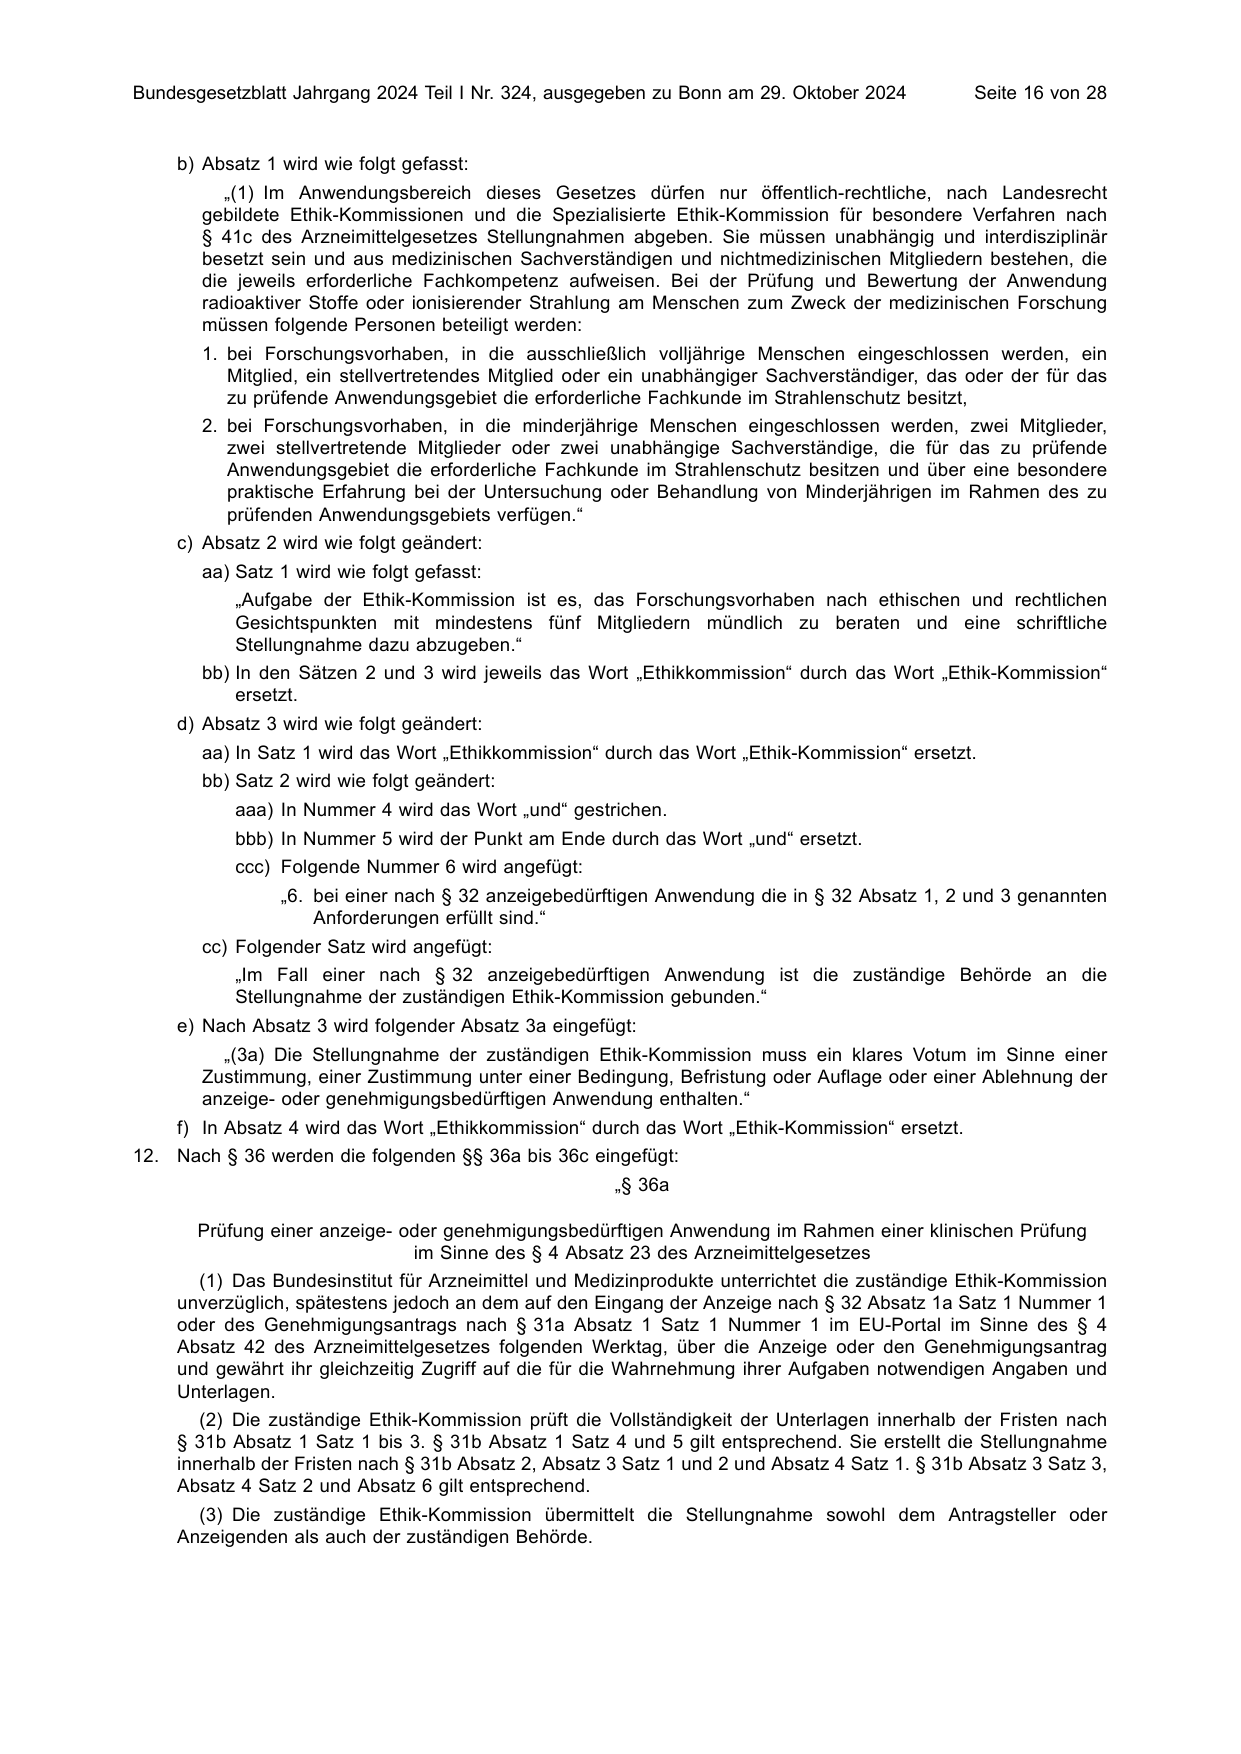
    b) Absatz 1 wird wie folgt gefasst:
          „(1) Im Anwendungsbereich dieses Gesetzes dürfen nur öffentlich-rechtliche, nach Landesrecht
       gebildete Ethik-Kommissionen und die Spezialisierte Ethik-Kommission für besondere Verfahren nach
       § 41c des Arzneimittelgesetzes Stellungnahmen abgeben. Sie müssen unabhängig und interdisziplinär
       besetzt sein und aus medizinischen Sachverständigen und nichtmedizinischen Mitgliedern bestehen, die
       die jeweils erforderliche Fachkompetenz aufweisen. Bei der Prüfung und Bewertung der Anwendung
       radioaktiver Stoffe oder ionisierender Strahlung am Menschen zum Zweck der medizinischen Forschung
       müssen folgende Personen beteiligt werden:
       1. bei Forschungsvorhaben, in die ausschließlich volljährige Menschen eingeschlossen werden, ein
          Mitglied, ein stellvertretendes Mitglied oder ein unabhängiger Sachverständiger, das oder der für das
          zu prüfende Anwendungsgebiet die erforderliche Fachkunde im Strahlenschutz besitzt,
       2. bei Forschungsvorhaben, in die minderjährige Menschen eingeschlossen werden, zwei Mitglieder,
          zwei stellvertretende Mitglieder oder zwei unabhängige Sachverständige, die für das zu prüfende
          Anwendungsgebiet die erforderliche Fachkunde im Strahlenschutz besitzen und über eine besondere
          praktische Erfahrung bei der Untersuchung oder Behandlung von Minderjährigen im Rahmen des zu
          prüfenden Anwendungsgebiets verfügen.“
    c) Absatz 2 wird wie folgt geändert:
       aa) Satz 1 wird wie folgt gefasst:
           „Aufgabe der Ethik-Kommission ist es, das Forschungsvorhaben nach ethischen und rechtlichen
           Gesichtspunkten mit mindestens fünf Mitgliedern mündlich zu beraten und eine schriftliche
           Stellungnahme dazu abzugeben.“
       bb) In den Sätzen 2 und 3 wird jeweils das Wort „Ethikkommission“ durch das Wort „Ethik-Kommission“
           ersetzt.
    d) Absatz 3 wird wie folgt geändert:
       aa) In Satz 1 wird das Wort „Ethikkommission“ durch das Wort „Ethik-Kommission“ ersetzt.
       bb) Satz 2 wird wie folgt geändert:
           aaa) In Nummer 4 wird das Wort „und“ gestrichen.
           bbb) In Nummer 5 wird der Punkt am Ende durch das Wort „und“ ersetzt.
           ccc) Folgende Nummer 6 wird angefügt:
                „6. bei einer nach § 32 anzeigebedürftigen Anwendung die in § 32 Absatz 1, 2 und 3 genannten
                    Anforderungen erfüllt sind.“
       cc) Folgender Satz wird angefügt:
           „Im Fall einer nach § 32 anzeigebedürftigen Anwendung ist die zuständige Behörde an die
           Stellungnahme der zuständigen Ethik-Kommission gebunden.“
    e) Nach Absatz 3 wird folgender Absatz 3a eingefügt:
         „(3a) Die Stellungnahme der zuständigen Ethik-Kommission muss ein klares Votum im Sinne einer
       Zustimmung, einer Zustimmung unter einer Bedingung, Befristung oder Auflage oder einer Ablehnung der
       anzeige- oder genehmigungsbedürftigen Anwendung enthalten.“
    f) In Absatz 4 wird das Wort „Ethikkommission“ durch das Wort „Ethik-Kommission“ ersetzt.
12. Nach § 36 werden die folgenden §§ 36a bis 36c eingefügt:
                                                      㤠36a

       Prüfung einer anzeige- oder genehmigungsbedürftigen Anwendung im Rahmen einer klinischen Prüfung
                               im Sinne des § 4 Absatz 23 des Arzneimittelgesetzes
      (1) Das Bundesinstitut für Arzneimittel und Medizinprodukte unterrichtet die zuständige Ethik-Kommission
    unverzüglich, spätestens jedoch an dem auf den Eingang der Anzeige nach § 32 Absatz 1a Satz 1 Nummer 1
    oder des Genehmigungsantrags nach § 31a Absatz 1 Satz 1 Nummer 1 im EU-Portal im Sinne des § 4
    Absatz 42 des Arzneimittelgesetzes folgenden Werktag, über die Anzeige oder den Genehmigungsantrag
    und gewährt ihr gleichzeitig Zugriff auf die für die Wahrnehmung ihrer Aufgaben notwendigen Angaben und
    Unterlagen.
       (2) Die zuständige Ethik-Kommission prüft die Vollständigkeit der Unterlagen innerhalb der Fristen nach
    § 31b Absatz 1 Satz 1 bis 3. § 31b Absatz 1 Satz 4 und 5 gilt entsprechend. Sie erstellt die Stellungnahme
    innerhalb der Fristen nach § 31b Absatz 2, Absatz 3 Satz 1 und 2 und Absatz 4 Satz 1. § 31b Absatz 3 Satz 3,
    Absatz 4 Satz 2 und Absatz 6 gilt entsprechend.
      (3) Die zuständige Ethik-Kommission übermittelt die Stellungnahme sowohl dem Antragsteller oder
    Anzeigenden als auch der zuständigen Behörde.
                                                        § 36b

       Prüfung einer anzeige- oder genehmigungsbedürftigen Anwendung im Rahmen einer klinischen Prüfung
     im Sinne des Artikels 2 Nummer 45 der Verordnung (EU) 2017/745 oder einer sonstigen klinischen Prüfung
                   im Sinne des § 3 Nummer 4 des Medizinprodukterecht-Durchführungsgesetzes
       (1) Bevor der Antragsteller den Genehmigungsantrag oder der Anzeigende die Anzeige bei der zuständigen
     Behörde einreicht, hat er über das Deutsche Medizinprodukteinformations- und Datenbanksystem nach § 86
     des Medizinprodukterecht-Durchführungsgesetzes die Stellungnahme bei der zuständigen Ethik-Kommission
     zu beantragen. Abweichend von Satz 1 kann der Antragsteller im Fall von § 31 Satz 2 oder der Anzeigende
     im Fall von § 32 Absatz 1 Satz 2 den Antrag auf Erstellung einer Stellungnahme der zuständigen
     Ethik-Kommission gleichzeitig mit dem Genehmigungsantrag oder der Anzeige stellen. Für das Verfahren
     bei der Ethik-Kommission gilt im Fall einer nach § 31 genehmigungsbedürftigen Anwendung § 31a Absatz 2
     und Absatz 3 Satz 1 sowie im Fall einer nach § 32 Absatz 1 anzeigebedürftigen Anwendung § 32 Absatz 1b
     und Absatz 2 bis 4 entsprechend.
       (2) Für die Frist zur Stellungnahme der zuständigen Ethik-Kommission gelten folgende Vorschriften
     entsprechend:
     1. § 36 Absatz 1 bis 3 des Medizinprodukterecht-Durchführungsgesetzes, wenn die anzeige- oder
        genehmigungsbedürftige Anwendung im Rahmen einer klinischen Prüfung im Sinne des Artikels 2
        Nummer 45 der Verordnung (EU) 2017/745 erfolgen soll,
     2. § 41 Absatz 3 des Medizinprodukterecht-Durchführungsgesetzes, wenn die nach § 31 Satz 2
        genehmigungsbedürftige oder nach § 32 Absatz 1 Satz 2 anzeigebedürftige wesentliche Abweichung von
        einer Anwendung im Rahmen einer klinischen Prüfung im Sinne des Artikels 2 Nummer 45 der Verordnung
        (EU) 2017/745 erfolgen soll,
     3. § 51 Absatz 1 bis 3 des Medizinprodukterecht-Durchführungsgesetzes, wenn die anzeige- oder
        genehmigungsbedürftige Anwendung im Rahmen einer sonstigen klinischen Prüfung im Sinne des § 3
        Nummer 4 des Medizinprodukterecht-Durchführungsgesetzes erfolgen soll,
     4. § 58 Absatz 1 des Medizinprodukterecht-Durchführungsgesetzes, wenn die nach § 31 Satz 2
        genehmigungsbedürftige oder nach § 32 Absatz 1 Satz 2 anzeigebedürftige wesentliche Abweichung von
        einer Anwendung im Rahmen einer sonstigen klinischen Prüfung im Sinne des § 3 Nummer 4 des
        Medizinprodukterecht-Durchführungsgesetzes erfolgen soll.
        (3) Verlängert sich nach § 36 Absatz 3 Satz 1, § 41 Absatz 3 Satz 2 oder § 51 Absatz 3 Satz 1 des
     Medizinprodukterecht-Durchführungsgesetzes die Frist zur Erstellung der medizinprodukterechtlichen
     Stellungnahme der Ethik-Kommission oder ist der Ablauf der Frist nach § 36 Absatz 2, § 51 Absatz 2 oder
     § 58 Absatz 1 Satz 2 des Medizinprodukterecht-Durchführungsgesetzes gehemmt, verlängert sich auch die
     der zuständigen Ethik-Kommission zur Erstellung der strahlenschutzrechtlichen Stellungnahme zustehende
     Frist entsprechend oder ist deren Ablauf entsprechend gehemmt.
       (4) Die zuständige Ethik-Kommission übermittelt die Stellungnahme sowohl dem Antragsteller oder
     Anzeigenden als auch der zuständigen Behörde.


                                                        § 36c

                                        Prüfung einer sonstigen Anwendung
       (1) Finden weder § 36a noch § 36b Anwendung, hat der Antragsteller die Stellungnahme bei der nach
     Landesrecht zuständigen Ethik-Kommission zu beantragen. § 31a Absatz 2 und 3 Satz 1 gilt entsprechend.
        (2) Die zuständige Ethik-Kommission prüft die Vollständigkeit der Unterlagen innerhalb der Fristen nach
     § 31b Absatz 1 Satz 1 bis 3. § 31b Absatz 1 Satz 4 und 5 gilt entsprechend. Sie erstellt die Stellungnahme
     innerhalb der Fristen nach § 31b Absatz 2, Absatz 3 Satz 1 und 2 und Absatz 4 Satz 1. § 31b Absatz 3 Satz 3,
     Absatz 4 Satz 2 und Absatz 6 gilt entsprechend.
       (3) Die zuständige Ethik-Kommission übermittelt die Stellungnahme sowohl dem Antragsteller als auch der
     zuständigen Behörde.“
12a. Nach § 36c wird folgende Überschrift des Unterabschnitts 4 eingefügt:
                                                  „Unterabschnitt 4

                                             Verordnungsermächtigung“.
13. Nach § 37 Absatz 1 wird folgender Absatz 1a eingefügt:
        „(1a) Das Bundesministerium für Umwelt, Naturschutz, nukleare Sicherheit und Verbraucherschutz wird
     ermächtigt, durch Rechtsverordnung ohne Zustimmung des Bundesrates weitere Regelungen für das
     Verfahren der Anzeige und Genehmigung von Anwendungen radioaktiver Stoffe oder ionisierender Strahlung
     am Menschen zum Zweck der medizinischen Forschung, insbesondere hinsichtlich der Zusammenarbeit
     zwischen den für die Prüfung dieser Anzeigen und Genehmigungen zuständigen Behörden und den
     Ethik-Kommissionen und hinsichtlich der technischen Umsetzung des Verfahrens, festzulegen. Die
     Rechtsverordnung nach Satz 1 bedarf des Einvernehmens mit dem Bundesministerium für Gesundheit,
     soweit die Rechtsverordnung nach § 31 genehmigungsbedürftige oder nach § 32 anzeigebedürftige
     Anwendungen radioaktiver Stoffe oder ionisierender Strahlung betrifft, die im Rahmen einer klinischen
     Prüfung im Sinne des § 4 Absatz 23 des Arzneimittelgesetzes, einer klinischen Prüfung im Sinne des
     Artikels 2 Nummer 45 der Verordnung (EU) 2017/745 oder einer sonstigen klinischen Prüfung im Sinne des
     § 3 Nummer 4 des Medizinprodukterecht-Durchführungsgesetzes erfolgen sollen. Die Rechtverordnung bedarf
     des Benehmens mit dem Bundesministerium für Bildung und Forschung.“
14. In § 83 Absatz 4 wird nach der Angabe „§ 31“ die Angabe „Absatz 1“ gestrichen.
15. In § 177 Satz 3 wird nach der Angabe „§ 31“ die Angabe „Absatz 1“ gestrichen.
16. Dem § 179 Absatz 1 wird folgender Satz angefügt:
     „§ 31c Absatz 2 bleibt unberührt.“
17. § 183 Absatz 1 wird wie folgt geändert:
     a) In Nummer 4 werden die Wörter „Nummer 1 bis 8“ durch die Wörter „Nummer 1, 3 bis 6 und 8“ ersetzt.
     b) Nach Nummer 4 werden die folgenden Nummern 4a bis 4c eingefügt:
       „4a. für wissenschaftliche Beratungen des Bundesamts für Strahlenschutz im Vorfeld der Stellung eines
            Antrags auf Genehmigung von Anwendungen radioaktiver Stoffe oder ionisierender Strahlung am
            Menschen zum Zweck der medizinischen Forschung,
       4b. für Amtshandlungen einschließlich Prüfungen und Untersuchungen des Bundesinstituts für
           Arzneimittel und Medizinprodukte und des Paul-Ehrlich-Instituts, soweit diese nach § 190a zuständig
           sind,
       4c. für die Erstellung der Stellungnahme der zuständigen Ethik-Kommission nach § 36,“.
18. Nach § 184 wird folgender § 184a eingefügt:
                                                       㤠184a

                                          Zuständigkeit der Ethik-Kommission
       Die Aufgaben der Ethik-Kommission nach diesem Gesetz nehmen folgende Ethik-Kommissionen wahr:
     1. die für die klinische Prüfung im Sinne des § 4 Absatz 23 des Arzneimittelgesetzes zuständige Ethik-
        Kommission, sofern die Anwendung im Rahmen einer klinischen Prüfung im Sinne des § 4 Absatz 23 des
        Arzneimittelgesetzes erfolgen soll,
     2. die für die klinische Prüfung im Sinne des Artikels 2 Nummer 45 der Verordnung (EU) 2017/745 oder für die
        Prüfung einer sonstigen klinischen Prüfung im Sinne von § 3 Nummer 4 des Medizinprodukterecht-
        Durchführungsgesetzes zuständige Ethik-Kommission, sofern die Anwendung im Rahmen einer solchen
        klinischen Prüfung oder sonstigen klinischen Prüfung erfolgen soll,
     3. im Übrigen die nach Landesrecht zuständige Ethik-Kommission.“
19. § 185 Absatz 1 Nummer 2 und 7 wird aufgehoben.
20. Nach § 190 wird folgender § 190a eingefügt:
                                                       㤠190a

         Zuständigkeit des Bundesinstituts für Arzneimittel und Medizinprodukte und des Paul-Ehrlich-Instituts
       (1) Das Bundesinstitut für Arzneimittel und Medizinprodukte ist zuständig für die Prüfung der Anzeige der
     Anwendung radioaktiver Stoffe oder ionisierender Strahlung am Menschen zum Zweck der medizinischen
     Forschung sowie für die Untersagung oder eingeschränkte Zulassung der Anwendung.
        (2) Für die in Absatz 1 genannten Aufgaben ist abweichend von Absatz 1 das Paul-Ehrlich-Institut
     zuständig, sofern die Anwendung radioaktiver Stoffe oder ionisierender Strahlung im Rahmen einer
     klinischen Prüfung im Sinne des § 4 Absatz 23 des Arzneimittelgesetzes durchgeführt werden soll, für deren
     Genehmigung das Paul-Ehrlich-Institut nach § 77 Absatz 2 des Arzneimittelgesetzes, auch in Verbindung mit
     einer Rechtsverordnung nach § 77 Absatz 4 des Arzneimittelgesetzes, zuständig ist.
       (3) Die Rechts- und Fachaufsicht über das Bundesinstitut für Arzneimittel und Medizinprodukte und das
     Paul-Ehrlich-Institut bei der Wahrnehmung ihrer Aufgaben nach diesem Gesetz obliegt dem
     Bundesministerium für Umwelt, Naturschutz, nukleare Sicherheit und Verbraucherschutz. Soweit durch die
     Ausübung der Rechts- und Fachaufsicht wissenschaftliche Belange dieser Behörden oder ihre strategische
     Ausrichtung berührt werden, ist ein Einvernehmen mit dem Bundesministerium für Gesundheit herzustellen.“
21. § 194 Absatz 1 wird wie folgt geändert:
       a) In Nummer 1 Buchstabe b werden nach den Wörtern „§ 37 Absatz 1 Satz 2“ die Wörter „Nummer 1, 7
          oder 8,“ durch die Wörter „Nummer 1, 7 oder Nummer 8 oder Absatz 1a Satz 1,“ ersetzt.
       b) In Nummer 2 Buchstabe j wird die Angabe „Absatz 1“ gestrichen.
22. § 205 wird wie folgt geändert:
       a) Nach Absatz 2 werden die folgenden Absätze 2a und 2b eingefügt:
            „(2a) Eine nach § 31 in der bis zum Ablauf des 30. Juni 2025 geltenden Fassung erteilte Genehmigung
         einer Anwendung radioaktiver Stoffe oder ionisierender Strahlung am Menschen zum Zweck der
         medizinischen Forschung gilt als Anzeige fort, wenn diese Anwendung nach § 32 nur noch
         anzeigebedürftig ist.
            (2b) Eine nach § 32 in der bis zum Ablauf des 30. Juni 2025 geltenden Fassung angezeigte Anwendung
         radioaktiver Stoffe oder ionisierender Strahlung am Menschen zum Zweck der medizinischen Forschung,
         die nach § 31 genehmigungsbedürftig ist, darf fortgeführt werden. Eine wesentliche Abweichung von der
         nach Satz 1 angezeigten Anwendung wird nach Maßgabe der bis zum Ablauf des 30. Juni 2025 geltenden
         Vorschriften behandelt.“
       b) Absatz 3 wird wie folgt gefasst:
           „(3) Bis zum Ablauf des 30. Juni 2025 begonnene Genehmigungsverfahren nach § 31 und
         Anzeigeverfahren nach § 32 werden nach Maßgabe der bis zum Ablauf des 30. Juni 2025 geltenden
         Vorschriften abgeschlossen. Für Genehmigungen nach Satz 1 gilt Absatz 2a entsprechend. Für Anzeigen
         nach Satz 1 gilt Absatz 2b entsprechend.“
       c) Absatz 4 wird aufgehoben.


                                                    Artikel 5

                        Änderung des Gesetzes über Rabatte für Arzneimittel
  § 1a des Gesetzes über Rabatte für Arzneimittel vom 22. Dezember 2010 (BGBl. I S. 2262, 2275), das zuletzt
durch Artikel 2b des Gesetzes vom 19. Juli 2023 (BGBl. 2023 I Nr. 197) geändert worden ist, wird wie folgt geändert:
1. In Satz 1 werden nach den Wörtern „dem tatsächlichen Abgabepreis“ die Wörter „einschließlich der zu viel
   entrichteten Zuschläge nach der Arzneimittelpreisverordnung und der zu viel entrichteten Umsatzsteuer“
   eingefügt.
2. In Satz 2 wird die Angabe „bis 4“ durch die Angabe „bis 5“ ersetzt.
3. Folgender Satz wird angefügt:
     „Die zentrale Stelle nach § 2 Satz 1 übermittelt Angaben, die ihr gemäß § 130b Absatz 4a Satz 3 des
     Fünften Buches Sozialgesetzbuch übermittelt werden, unverzüglich an die Unternehmen der privaten
     Krankenversicherung und die Träger der Kosten in Krankheits-, Pflege- und Geburtsfällen nach
     beamtenrechtlichen Vorschriften.“


                                                    Artikel 6

                           Änderung des Fünften Buches Sozialgesetzbuch
  Das Fünfte Buch Sozialgesetzbuch – Gesetzliche Krankenversicherung – (Artikel 1 des Gesetzes vom
20. Dezember 1988, BGBl. I S. 2477, 2482), das zuletzt durch Artikel 3 des Gesetzes vom 30. Juli 2024
(BGBl. 2024 I Nr. 254) geändert worden ist, wird wie folgt geändert:
1.    Dem § 35 Absatz 5 wird folgender Satz angefügt:
      „Die Festsetzung von Festbeträgen für Festbetragsgruppen, die in § 35a Absatz 1 Satz 1 genannte Arzneimittel
      beinhalten, erfolgt auf Grundlage der für diese Arzneimittel nach § 130b vereinbarten oder festgesetzten
      Erstattungsbeträge.“
1a. § 35a wird wie folgt geändert:
      a) Absatz 1 Satz 3 wird wie folgt geändert:
        aa) In Nummer 6 wird der Punkt am Ende durch ein Komma ersetzt.
        bb) Folgende Nummer 7 wird angefügt:
            „7. Anzahl der Prüfungsteilnehmer an den vom pharmazeutischen Unternehmer durchgeführten oder in
                Auftrag gegebenen klinischen Prüfungen, die an Prüfstellen im Geltungsbereich dieses Gesetzes
                teilgenommen haben, und Gesamtzahl der Prüfungsteilnehmer.“
b) Nach Absatz 3 Satz 4 werden die folgenden Sätze eingefügt:
„Für ab dem 1. Januar 2025 in Verkehr gebrachte Arzneimittel stellt der Gemeinsame Bundesausschuss in
dem Beschluss fest, ob die klinischen Prüfungen des Arzneimittels zu einem relevanten Anteil im
Geltungsbereich dieses Gesetzes durchgeführt wurden. Das ist der Fall, wenn der Anteil der Prüfungs
teilnehmer an den vom pharmazeutischen Unternehmer durchgeführten oder in Auftrag gegebenen
klinischen Prüfungen des Arzneimittels, die an Prüfstellen im Geltungsbereich dieses Gesetzes
teilgenommen haben, an der Gesamtzahl der Prüfungsteilnehmer mindestens 5 Prozent beträgt.“
2. In § 61 Satz 1 wird vor dem Punkt am Ende ein Semikolon und werden die Wörter „im Fall einer Bestimmung
nach § 130b Absatz 1c entspricht die Höhe der Zuzahlung dem nach § 131 Absatz 4 Satz 3 Nummer 2a
übermittelten Betrag“ eingefügt.
3. § 73 wird wie folgt geändert:
a) Absatz 8 wird wie folgt geändert:
aa) In Satz 2 wird die Angabe „§ 84 Abs. 7 Satz 1“ durch die Wörter „§ 84 Absatz 6 Satz 1“ ersetzt.
bb) In Satz 4 werden vor dem Punkt am Ende ein Semikolon und die Wörter „es gilt die vom Bundesinstitut
für Arzneimittel und Medizinprodukte im Auftrage des Bundesministeriums für Gesundheit
herausgegebene Klassifikation in der jeweils gültigen Fassung“ eingefügt.
cc) Satz 5 wird wie folgt gefasst:
„Im Fall einer Bestimmung nach § 130b Absatz 1c für ein Arzneimittel ist ohne Angaben zu den Kosten
dieses Arzneimittels die Wirtschaftlichkeit der Verordnung dieses Arzneimittels im Verhältnis zur
Verordnung anderer Arzneimittel oder anderer Therapien mit vergleichbarem medizinischem Nutzen in
dem Anwendungsgebiet darzustellen.“
b) Absatz 9 Satz 1 wird wie folgt geändert:
aa) In Nummer 1 werden die Wörter „Satz 2 und 3“ durch die Wörter „Satz 2 bis 6“ ersetzt.
bb) In Nummer 3 wird die Angabe „Satz 2“ durch die Angabe „Satz 3“ ersetzt.
4. Dem § 129 Absatz 1 wird folgender Satz angefügt:
„Satz 1 Nummer 2 gilt nicht im Fall einer Bestimmung nach § 130b Absatz 1c für das verordnete Arzneimittel.“
4a. Dem § 130a Absatz 3c wird folgender Satz angefügt:
„Abweichend von § 131 Absatz 3a Satz 2 entscheidet die Schiedsstelle in einer Besetzung durch die
unparteiischen Mitglieder und jeweils drei Vertreter des Spitzenverbandes Bund der Krankenkassen und des
antragstellenden pharmazeutischen Unternehmers.“
5. § 130b wird wie folgt geändert:
a) In der Überschrift werden das Komma und das Wort „Verordnungsermächtigung“ gestrichen.
b) Absatz 1 Satz 6 wird aufgehoben.
c) Nach Absatz 1b wird folgender Absatz 1c eingefügt:
„(1c) Der pharmazeutische Unternehmer kann innerhalb von fünf Tagen nach einer bis zum 30. Juni 2028
zustande gekommenen Vereinbarung nach Absatz 1 oder einer bis zum 30. Juni 2028 getroffenen
Festsetzung nach Absatz 4 aufgrund des erstmaligen Inverkehrbringens eines Arzneimittels mit einem
neuen Wirkstoff durch Erklärung gegenüber dem Spitzenverband Bund der Krankenkassen bestimmen,
dass bis zum Wegfall des Unterlagenschutzes für dieses Arzneimittel an die Stelle der Übermittlung von
Angaben nach § 131 Absatz 4 Satz 3 Nummer 2 die Übermittlung von Angaben nach § 131 Absatz 4 Satz 3
Nummer 2a tritt, wenn er Unterlagen vorlegt, die eine Arzneimittelforschungsabteilung des Unternehmens im
Geltungsbereich dieses Gesetzes und zusätzlich relevante eigene Projekte und Kooperationen mit
öffentlichen Einrichtungen in präklinischer oder klinischer Arzneimittelforschung im Geltungsbereich dieses
Gesetzes nachweisen. Der Spitzenverband Bund der Krankenkassen stellt innerhalb von sieben Tagen ab
Vorlage anhand der Unterlagen des pharmazeutischen Unternehmers fest, ob die in Satz 1 genannten
Voraussetzungen vorliegen. Stellt der Spitzenverband Bund der Krankenkassen fest, dass die in Satz 1
genannten Voraussetzungen nicht vorliegen, entscheidet die Schiedsstelle nach Absatz 5 innerhalb von
weiteren sieben Tagen anhand der Unterlagen des pharmazeutischen Unternehmers, ob die in Satz 1
genannten Voraussetzungen vorliegen; diese Entscheidung tritt an die Stelle der Entscheidung des
Spitzenverbandes Bund der Krankenkassen nach Satz 2. Stellt der Spitzenverband Bund der
Krankenkassen fest oder entscheidet die Schiedsstelle nach Absatz 5, dass die in Satz 1 genannten
Voraussetzungen vorliegen, ist der Erstattungsbetrag für das jeweilige Arzneimittel der nach Absatz 1
vereinbarte oder nach Absatz 4 festgesetzte Betrag abzüglich eines Abschlags in Höhe von 9 Prozent und
tritt bis zum Wegfall des Unterlagenschutzes für dieses Arzneimittel an die Stelle der Übermittlung von
Angaben nach § 131 Absatz 4 Satz 3 Nummer 2 die Übermittlung von Angaben nach § 131 Absatz 4
Satz 3 Nummer 2a. Legt der pharmazeutische Unternehmer die Unterlagen zu dem in Satz 1 genannten
Nachweis innerhalb von sechs Monaten nach Inverkehrbringen des Arzneimittels vor, sind die Sätze 2 und 3
hinsichtlich dieser Nachweise entsprechend anzuwenden mit der Maßgabe, dass die Entscheidung ein Jahr
gültig ist. Wird für ein Arzneimittel, für das eine Bestimmung nach Satz 1 erfolgt ist, ein neuer
Erstattungsbetrag vereinbart oder festgesetzt, gelten die Sätze 1 bis 4 entsprechend.“
   d) Dem Absatz 3 werden die folgenden Sätze angefügt:
      „Für ein Arzneimittel, dessen klinische Prüfungen nach dem Beschluss des Gemeinsamen
      Bundesausschusses nach § 35a Absatz 3 Satz 1 zu einem relevanten Anteil im Geltungsbereich dieses
      Gesetzes durchgeführt wurden, finden Satz 2 und 5 keine Anwendung; Satz 3 gilt entsprechend für
      den Fall, dass als zweckmäßige Vergleichstherapie durch den Gemeinsamen Bundesausschuss ein
      Arzneimittel mit einem Wirkstoff bestimmt ist, für den Patentschutz oder Unterlagenschutz besteht.
      Für Arzneimittel nach Satz 11, für die ein Erstattungsbetrag vereinbart oder festgesetzt wurde, ist die
      betreffende Vereinbarung oder der betreffende Schiedsspruch vom Spitzenverband Bund der
      Krankenkassen nach drei Jahren zu kündigen, es sei denn, der pharmazeutische Unternehmer legt
      30 Monate nach der Vereinbarung oder dem Schiedsspruch Unterlagen vor, die eine
      Arzneimittelforschungsabteilung des Unternehmens und zusätzliche relevante eigene Projekte und
      Kooperationen mit öffentlichen Einrichtungen in präklinischer oder klinischer Arzneimittelforschung im
      Geltungsbereich dieses Gesetzes nachweisen. Der Spitzenverband Bund der Krankenkassen stellt
      innerhalb von sieben Tagen ab Vorlage anhand der Unterlagen des pharmazeutischen Unternehmers fest,
      ob die Voraussetzungen für die Kündigung nach Satz 12 vorliegen. Stellt der Spitzenverband Bund der
      Krankenkassen fest, dass die Voraussetzungen für eine Kündigung nach Satz 12 vorliegen, entscheidet
      die Schiedsstelle nach Absatz 5 innerhalb von weiteren sieben Tagen anhand der Unterlagen des
      pharmazeutischen Unternehmers, ob die Voraussetzungen für die Kündigung nach Satz 12 vorliegen;
      diese Entscheidung tritt an die Stelle der Entscheidung des Spitzenverbandes Bund der Krankenkassen
      nach Satz 13. Im Falle einer Kündigung nach Satz 12 ist für das betreffende Arzneimittel unverzüglich
      erneut ein Erstattungsbetrag zu vereinbaren, der ab dem Zeitpunkt der Kündigung gilt; Satz 11 ist auf
      diese erneute Vereinbarung des Erstattungsbetrags nicht anzuwenden.“
   e) Absatz 4 wird wie folgt geändert:
      aa) In Satz 1 wird die Angabe „oder 3“ gestrichen.
      bb) In Satz 7 wird die Angabe „Satz 7“ durch die Angabe „Satz 6“ ersetzt.
   f) Nach Absatz 4 werden die folgenden Absätze 4a bis 4c eingefügt:
        „(4a) Im Fall einer Bestimmung nach Absatz 1c ist die Differenz zwischen dem tatsächlich gezahlten
      Abgabepreis und dem Erstattungsbetrag einschließlich der zu viel entrichteten Zuschläge nach der
      Arzneimittelpreisverordnung und der zu viel entrichteten Umsatzsteuer für den Zeitraum ab dem Zeitpunkt
      der Geltung des Erstattungsbetrags nach Absatz 3a Satz 2, 3, 4, 5, 6 oder Satz 8 oder nach Absatz 4 Satz 3
      auszugleichen. Der pharmazeutische Unternehmer hat den Ausgleich nach Satz 1 innerhalb von zehn Tagen
      nach einem entsprechenden Verlangen durch Zahlung an die Krankenkasse vorzunehmen. Der
      pharmazeutische Unternehmer übermittelt den Erstattungsbetrag einschließlich der Rabatte nach § 130a,
      den jeweiligen Geltungsbeginn und die jeweilige Geltungsdauer des Erstattungsbetrags sowie den nach
      Satz 1 auszugleichenden Betrag unverzüglich nach der Bestimmung und nach Änderungen dieser
      Angaben an jede Krankenkasse und an die zentrale Stelle nach § 2 Satz 1 des Gesetzes über Rabatte für
      Arzneimittel.
        (4b) Der Spitzenverband Bund der Krankenkassen erteilt auf Anfrage Auskunft über den
      Erstattungsbetrag für ein Arzneimittel, für das eine Bestimmung gemäß Absatz 1c erfolgt ist, und den
      gemäß § 78 Absatz 3a Satz 5 des Arzneimittelgesetzes auszugleichenden Betrag gegenüber
      1. Krankenhäusern, den für diese zuständigen Aufsichtsbehörden und dem Institut für das Entgeltsystem im
         Krankenhaus,
      2. jeder juristischen Person, die den Erwerb des Arzneimittels gegenüber dem Spitzenverband Bund der
         Krankenkassen nachweist,
      3. Arzneimittelimporteuren,
      4. jedem pharmazeutischen Unternehmer, der gegenüber dem Spitzenverband Bund der Krankenkassen
         nachweist, dass er einen Antrag auf Zulassung eines Generikums unter Bezugnahme auf die
         Unterlagen dieses Arzneimittels als Referenzarzneimittel gestellt hat; die Auskunft wird frühestens
         zwölf Monate vor dem Wegfall des Unterlagenschutzes erteilt.
      Der Spitzenverband Bund der Krankenkassen kann Dritte mit der Erfüllung seiner Verpflichtung nach Satz 1
      beauftragen. Er legt eine pauschalierte Vergütung für den ihm tatsächlich entstehenden Aufwand je Auskunft
      nach Satz 1 fest. Der pharmazeutische Unternehmer, zu dessen Arzneimittel die Auskunft nach Satz 1 erteilt
      wird, hat die Vergütung nach Satz 3 an den Spitzenverband Bund der Krankenkassen zu leisten.
         (4c) Im Fall einer Bestimmung nach Absatz 1c können der Spitzenverband Bund der Krankenkassen und
      die Krankenkassen zur Erfüllung ihrer gesetzlichen Aufgaben den für dieses Arzneimittel geltenden
      Erstattungsbetrag verarbeiten und an Dritte übermitteln. Insbesondere kann der Spitzenverband Bund der
      Krankenkassen den Erstattungsbetrag an den Gemeinsamen Bundesausschuss und an das Institut für
      Qualität und Wirtschaftlichkeit im Gesundheitswesen übermitteln. Veröffentlichungen des Gemeinsamen
      Bundesausschusses und des Instituts für Qualität und Wirtschaftlichkeit im Gesundheitswesen dürfen den
      Erstattungsbetrag für ein Arzneimittel, für das eine Bestimmung nach Absatz 1c erfolgt ist, nicht enthalten.“
   g) In Absatz 7 Satz 1 wird die Angabe „oder 3“ gestrichen.
   h) In Absatz 7a Satz 1 werden die Wörter „oder Absatz 3“ gestrichen.
      i) Absatz 9 wird wie folgt geändert:
        aa) In Satz 3 werden die Wörter „sowie die tatsächlichen Abgabepreise in anderen europäischen Ländern
            gewichtet nach den jeweiligen Umsätzen und Kaufkraftparitäten“ gestrichen.
        bb) In Satz 10 wird die Angabe „Satz 7“ durch die Angabe „Satz 6“ ersetzt.
      j) Absatz 11 wird wie folgt gefasst:
          „(11) Das Bundesministerium für Gesundheit evaluiert die Auswirkungen der Änderung des § 130b durch
        das Medizinforschungsgesetz vom 23. Oktober 2024 (BGBl. 2024 I Nr. 324) auf den Zugang zu innovativen
        und wirtschaftlichen Arzneimitteln unter Berücksichtigung des Erfüllungsaufwands und der
        Arzneimittelausgaben. Das Bundesministerium für Gesundheit berichtet dem Ausschuss für Gesundheit
        des Deutschen Bundestages bis zum 31. Dezember 2026 über die Ergebnisse der Evaluation.“
6.    § 131 Absatz 4 wird wie folgt geändert:
      a) Nach Satz 3 Nummer 2 wird folgende Nummer 2a eingefügt:
        „2a. im Fall einer Bestimmung nach § 130b Absatz 1c die Angabe, dass für das Arzneimittel eine
             Bestimmung nach § 130b Absatz 1c erfolgt ist, die Rabatte nach § 130a, den jeweiligen
             Geltungsbeginn und die jeweilige Geltungsdauer des Erstattungsbetrags sowie die auf Grundlage des
             Erstattungsbetrags berechnete Höhe der Zuzahlung nach § 61 Satz 1,“.
      b) In Satz 5 zweiter Halbsatz wird die Angabe „Satz 2“ durch die Angabe „Satz 3“ ersetzt.
7.    Dem § 139e Absatz 11 wird folgender Satz angefügt:
      „Soweit eine Nachweisführung nach Satz 2 aufgrund der verspäteten Bereitstellung der Zertifizierungsverfahren
      nicht möglich ist, kann das Bundesinstitut für Arzneimittel und Medizinprodukte den Herstellern digitaler
      Gesundheitsanwendungen eine Frist für die Vorlage eines Zertifikats nach Satz 2 setzen, sobald Verfahren
      zur Zertifizierung zur Verfügung stehen.“
8.    § 303b wird wie folgt geändert:
      a) Nach Absatz 1 wird folgender Absatz 1a eingefügt:
          „(1a) Zusätzlich zur Datenübermittlung nach Absatz 1 übermitteln die Krankenkassen an den
        Spitzenverband Bund der Krankenkassen als Datensammelstelle
        1. die ihnen für das Kalenderjahr 2023 vorliegenden Daten nach Absatz 1 Satz 1 spätestens bis zum
           1. Dezember 2024 und
        2. die ihnen für das erste Kalenderquartal 2024 vorliegenden Daten nach Absatz 1 Satz 1 gemeinsam mit
           der erstmaligen Datenübermittlung nach Absatz 1 Satz 7.
        Von der Verpflichtung zur Datenübermittlung nach Satz 1 Nummer 1 ausgenommen sind
        1. Daten nach § 295b,
        2. Daten nach § 15 des Elften Buches,
        3. Daten nach § 105 des Elften Buches und
        4. Kosten- und Leistungsdaten nach den §§ 301a und 302 zur Versorgung mit Heil- und Hilfsmitteln, zur
           Versorgung mit Krankentransportleistungen, zur Versorgung mit häuslicher Krankenpflege, zur
           Versorgung mit Hebammenhilfe sowie zur Versorgung mit digitalen Gesundheitsanwendungen.“
      b) In Absatz 2 und 3 Satz 1 Nummer 1 werden jeweils die Wörter „nach Absatz 1“ durch die Wörter „nach den
         Absätzen 1 und 1a“ ersetzt.
9.    In § 342 Absatz 2 Nummer 2 werden die Wörter „Zeitpunkt, zu dem die elektronische Patientenakte gemäß
      Absatz 1 Satz 2 zur Verfügung steht,“ durch die Angabe „15. Juli 2025“ ersetzt.


                                                    Artikel 6a

                               Änderung des Krankenhausentgeltgesetzes
  § 21 des Krankenhausentgeltgesetzes vom 23. April 2002 (BGBl. I S. 1412, 1422), das zuletzt durch Artikel 2 des
Gesetzes vom 22. März 2024 (BGBl. 2024 I Nr. 105) geändert worden ist, wird wie folgt geändert:
1. Absatz 2 Nummer 1 wird wie folgt geändert:
     a) In Buchstabe f werden nach dem Wort „Sozialgesetzbuch“ ein Komma und die Wörter „nach den
        Leistungsgruppen nach Anlage 1 zum Fünften Buch Sozialgesetzbuch“ eingefügt.
     b) In Buchstabe g wird das Semikolon am Ende durch ein Komma ersetzt.
     c) Folgender Buchstabe h wird angefügt:
       „h) Informationen über die Teilnahme an dem vom Gemeinsamen Bundesausschuss gemäß § 136c Absatz 4
           Satz 1 des Fünften Buches Sozialgesetzbuch beschlossenen gestuften System von Notfallstrukturen in
           Krankenhäusern, gegliedert nach dem Kennzeichen des Standorts nach § 293 Absatz 6 des Fünften
           Buches Sozialgesetzbuch;“.
2. Absatz 3 Satz 1 wird wie folgt geändert:
  a) In Nummer 3 wird nach den Wörtern „Absatz 2 Nummer 1 Buchstabe a bis c“ ein Komma und die Angabe „h“
     eingefügt.
  b) In Nummer 4 werden die Wörter „Absatz 2 Nummer 1 Buchstabe a, c, d und g“ durch die Wörter „Absatz 2
     Nummer 1 Buchstabe a, c, d, g und h“ ersetzt.
3. In Absatz 3b Satz 1 wird im Satzteil vor der Aufzählung die Angabe „Buchstabe a“ durch die Angabe
   „Buchstabe a, h“ ersetzt.
4. Absatz 7 Satz 4 wird durch die folgenden Sätze ersetzt:
  „Absatz 5 Satz 2 ist mit der Maßgabe entsprechend anzuwenden, dass der Abschlag nicht durch die Datenstelle
  festzulegen ist, sondern pauschal 50 000 Euro je Kalenderquartal und Standort eines Krankenhauses beträgt.
  Absatz 5 Satz 7 und 8 gilt für den Abschlag nach Satz 4 entsprechend.“


                                                   Artikel 7

             Änderung der Klinische Prüfung-Bewertungsverfahren-Verordnung
  Die Klinische Prüfung-Bewertungsverfahren-Verordnung vom 12. Juli 2017 (BGBl. I S. 2333; 2021 I S. 4648) wird
wie folgt geändert:
1. In der Bezeichnung wird das Wort „registrierten“ gestrichen.
2. In § 1 Absatz 1 werden die Wörter „der nach dem Geschäftsverteilungsplan gemäß § 41b Absatz 2 des
   Arzneimittelgesetzes zuständigen registrierten“ durch die Wörter „der nach den Geschäftsverteilungsplänen
   gemäß § 41b Absatz 2 oder nach § 41c Absatz 3 des Arzneimittelgesetzes zuständigen“ ersetzt.
3. § 6 Absatz 1 wird wie folgt geändert:
  a) In Satz 1 wird das Wort „soll“ durch das Wort „übermittelt“ ersetzt und wird das Wort „übermitteln“ gestrichen.
  b) Satz 2 wird aufgehoben.
4. Dem § 7 wird folgender Absatz 3 angefügt:
     „(3) Ist die Bundesrepublik Deutschland berichterstattender Mitgliedstaat der Europäischen Union und ist kein
  weiterer Mitgliedstaat der Europäischen Union an dem Verfahren zur Genehmigung der klinischen Prüfung bei
  Menschen beteiligt, übermittelt die zuständige Ethik-Kommission das in Absatz 2 genannte Votum innerhalb von
  26 Tagen ab dem Tag der Validierung im Sinne von Artikel 5 Absatz 6 der Verordnung (EU) Nr. 536/2014 oder,
  im Fall eines in Absatz 1 genannten Ersuchens, innerhalb von acht Tagen ab dem Tag des Eingangs der
  Stellungnahme des Sponsors an die zuständige Bundesoberbehörde. Entscheidend ist jeweils das spätere
  Fristende.“
5. In § 12 Absatz 2 werden nach dem Wort „Ethik-Kommissionen“ die Wörter „der Länder“ eingefügt.
6. Anlage 3 erhält die aus dem Anhang zu diesem Gesetz ersichtliche Fassung.


                                                   Artikel 8

        Weitere Änderung der Klinische Prüfung-Bewertungsverfahren-Verordnung
  § 4 Absatz 6 der Klinische Prüfung-Bewertungsverfahren-Verordnung, die durch Artikel 7 dieses Gesetzes
geändert worden ist, wird aufgehoben.


                                                   Artikel 9

              Änderung der Arzneimittel- und Wirkstoffherstellungsverordnung
   Dem § 3 Absatz 2 der Arzneimittel- und Wirkstoffherstellungsverordnung vom 3. November 2006 (BGBl. I
S. 2523), die zuletzt durch Artikel 3a des Gesetzes vom 9. August 2019 (BGBl. I S. 1202) geändert worden ist,
wird folgender Satz angefügt:
„Die von den zuständigen Bundesoberbehörden nach § 14 Absatz 6 des Arzneimittelgesetzes veröffentlichten
Empfehlungen werden bei der Auslegung der Grundsätze und Leitlinien der Guten Herstellungspraxis nach
Satz 2 berücksichtigt.“
                                                   Artikel 10

                                  Änderung der Strahlenschutzverordnung
   Nach § 137 Absatz 2 der Strahlenschutzverordnung vom 29. November 2018 (BGBl. I S. 2034, 2036; 2021 I
S. 5261), die zuletzt durch Artikel 2 der Verordnung vom 17. April 2024 (BGBl. 2024 I Nr. 132) geändert worden ist,
wird folgender Absatz 2a eingefügt:
  „(2a) Der Strahlenschutzverantwortliche hat dafür zu sorgen, dass die Summe der studienbedingten effektiven
Dosen durch nach § 32 Absatz 1 Satz 1 Nummer 1 Buchstabe b des Strahlenschutzgesetzes angezeigte
Anwendungen an minderjährigen, kranken Menschen, die im Rahmen eines Forschungsvorhabens erfolgen, den
Grenzwert von 6 Millisievert nicht überschreitet.“


                                                   Artikel 11

   Änderung der Kostenverordnung zum Atomgesetz und zum Strahlenschutzgesetz
   Die Kostenverordnung zum Atomgesetz und zum Strahlenschutzgesetz vom 17. Dezember 1981 (BGBl. I
S. 1457), die zuletzt durch Artikel 5 des Gesetzes vom 20. Mai 2021 (BGBl. I S. 1194) geändert worden ist, wird
wie folgt geändert:
1. § 1 wird wie folgt geändert:
  a) Satz 2 wird wie folgt gefasst:
     „Die nach § 81 Satz 3 des Strahlenschutzgesetzes und den §§ 184, 185, 186, 187, 189, 190 und 190a des
     Strahlenschutzgesetzes zuständigen Behörden sowie die nach § 184a des Strahlenschutzgesetzes
     zuständige Ethik-Kommission erheben Kosten nach § 183 des Strahlenschutzgesetzes und nach dieser
     Verordnung.“
  b) Folgender Satz wird angefügt:
     㤠8 des Verwaltungskostengesetzes in der bis zum 14. August 2013 geltenden Fassung gilt nicht, wenn
     die nach § 184a des Strahlenschutzgesetzes zuständige Ethik-Kommission oder die nach § 190a des
     Strahlenschutzgesetzes zuständige Behörde Kosten erhebt.“
2. § 2 Absatz 2 wird wie folgt geändert:
  a) Nach Nummer 1 werden die folgenden Nummern 1a und 1b eingefügt:
     „1a. für die Erstellung der Stellungnahme nach § 36 des Strahlenschutzgesetzes durch die nach § 184a des
          Strahlenschutzgesetzes zuständige Ethik-Kommission 100 bis 18 000 Euro;
     1b. für wissenschaftliche Beratungen des Bundesamtes für Strahlenschutz im Vorfeld der Stellung eines
         Antrags auf Genehmigung von Anwendungen radioaktiver Stoffe oder ionisierender Strahlung am
         Menschen zum Zweck der medizinischen Forschung 1 000 bis 18 000 Euro;“.
  b) In Nummer 2 werden die Wörter „Nummer 1 bis 8“ durch die Wörter „Nummer 1, 3 bis 6 und 8“ ersetzt.
  c) In Nummer 6 wird der Punkt am Ende durch ein Semikolon ersetzt.
  d) Folgende Nummer 7 wird angefügt:
     „7. für Amtshandlungen des Bundesinstituts für Arzneimittel und Medizinprodukte und des Paul-Ehrlich-
         Instituts, soweit diese nach § 190a des Strahlenschutzgesetzes zuständig sind, 100 bis 18 000 Euro.“


                                                  Artikel 11a

                              Änderung des Implantateregistergesetzes
  Das Implantateregistergesetz vom 12. Dezember 2019 (BGBl. I S. 2494), das zuletzt durch Artikel 7 des
Gesetzes vom 20. Dezember 2022 (BGBl. I S. 2793) geändert worden ist, wird wie folgt geändert:
1. In der Inhaltsübersicht wird die Angabe zu § 35 wie folgt gefasst:
  „§ 35 Vergütungsminderung“.
2. § 35 wird wie folgt geändert:
  a) Die Überschrift wird wie folgt gefasst:
                                                          㤠35

                                                 Vergütungsminderung“.
  b) Absatz 1 wird wie folgt geändert:
     aa) Im Satzteil vor Nummer 1 wird das Wort „entfällt“ durch die Wörter „vermindert sich angemessen“ ersetzt.
     bb) In den Nummern 1 und 2 werden jeweils nach dem Wort „Monaten“ die Wörter „nach Entlassung
         der Patientin oder des Patienten aus der stationären Behandlung in der verantwortlichen
         Gesundheitseinrichtung oder sonst“ eingefügt.
3. § 37 wird wie folgt geändert:
  a) In Nummer 2 Buchstabe k wird der Punkt am Ende durch ein Komma ersetzt.
  b) Folgender Buchstabe l wird angefügt:
     „l) die Vergütungsminderung nach § 35, insbesondere zu dem Umfang, in dem der Anspruch einer
         verantwortlichen Gesundheitseinrichtung auf Vergütung der meldepflichtigen implantatbezogenen
         Maßnahme sich vermindert; dabei kann auch vorgesehen werden, dass eine Vergütungsminderung
         vollständig unterbleibt.“


                                                 Artikel 11b

                      Änderung der Implantateregister-Betriebsverordnung
  Die Implantateregister-Betriebsverordnung vom 22. September 2021 (BGBl. I S. 4344), die zuletzt durch Artikel 1
der Verordnung vom 21. Oktober 2024 (BGBl. 2024 I Nr. 318) geändert worden ist, wird wie folgt geändert:
1. In der Inhaltsübersicht wird nach der Angabe zu § 23 folgende Angabe eingefügt:
                                                      „Abschnitt 7a

                                               Vergütungsminderung


  § 23a Vergütungsminderung“.
2. Nach § 23 wird folgender Abschnitt 7a eingefügt:
                                                      „Abschnitt 7a

                                               Vergütungsminderung

                                                         § 23a

                                               Vergütungsminderung
    (1) In den Fällen des § 35 Absatz 1 des Implantateregistergesetzes vermindert sich der Anspruch einer
  verantwortlichen Gesundheitseinrichtung auf Vergütung der meldepflichtigen implantatbezogenen Maßnahme
  um 100 Euro.
    (2) Die Vergütungsminderung nach Absatz 1 unterbleibt bei implantatbezogenen Maßnahmen, die innerhalb
  der ersten sechs Monate ab dem nach § 37 Nummer 1 des Implantateregistergesetzes für den jeweiligen
  Implantattyp festgelegten Zeitpunkt durchgeführt werden.“
                                                        Artikel 12

                                                     Inkrafttreten
  (1) Dieses Gesetz tritt vorbehaltlich der Absätze 2 bis 5 am Tag nach der Verkündung in Kraft.
  (2) Artikel 1 Nummer 16 und die Artikel 5 und 6 treten am 1. Januar 2025 in Kraft.
  (3) Die Artikel 2, 3 Nummer 4, 5, 6, 8 und 9 sowie die Artikel 4, 8, 10 und 11 treten am 1. Juli 2025 in Kraft.
  (4) Artikel 3 Nummer 1b und 10 Buchstabe a Doppelbuchstabe bb tritt am 10. Januar 2025 in Kraft.
  (5) Die Artikel 11a und 11b treten mit Wirkung vom 1. Juli 2024 in Kraft.


  Die verfassungsmäßigen Rechte des Bundesrates sind gewahrt.
  Das vorstehende Gesetz wird hiermit ausgefertigt. Es ist im Bundesgesetzblatt zu verkünden.


  Berlin, den 23. Oktober 2024

                                              Der Bundespräsident
                                                       Steinmeier

                                               Der Bundeskanzler
                                                      Olaf Scholz

                                  Der Bundesminister für Gesundheit
                                                  Karl Lauterbach

                                              Die Bundesministerin
                                           für Umwelt, Naturschutz,
                           n u k l e a r e S i c h e r h e i t u n d Ve r b r a u c h e r s c h u t z
                                                     Steffi Lemke


                                    Herausgeber: Bundesministerium der Justiz
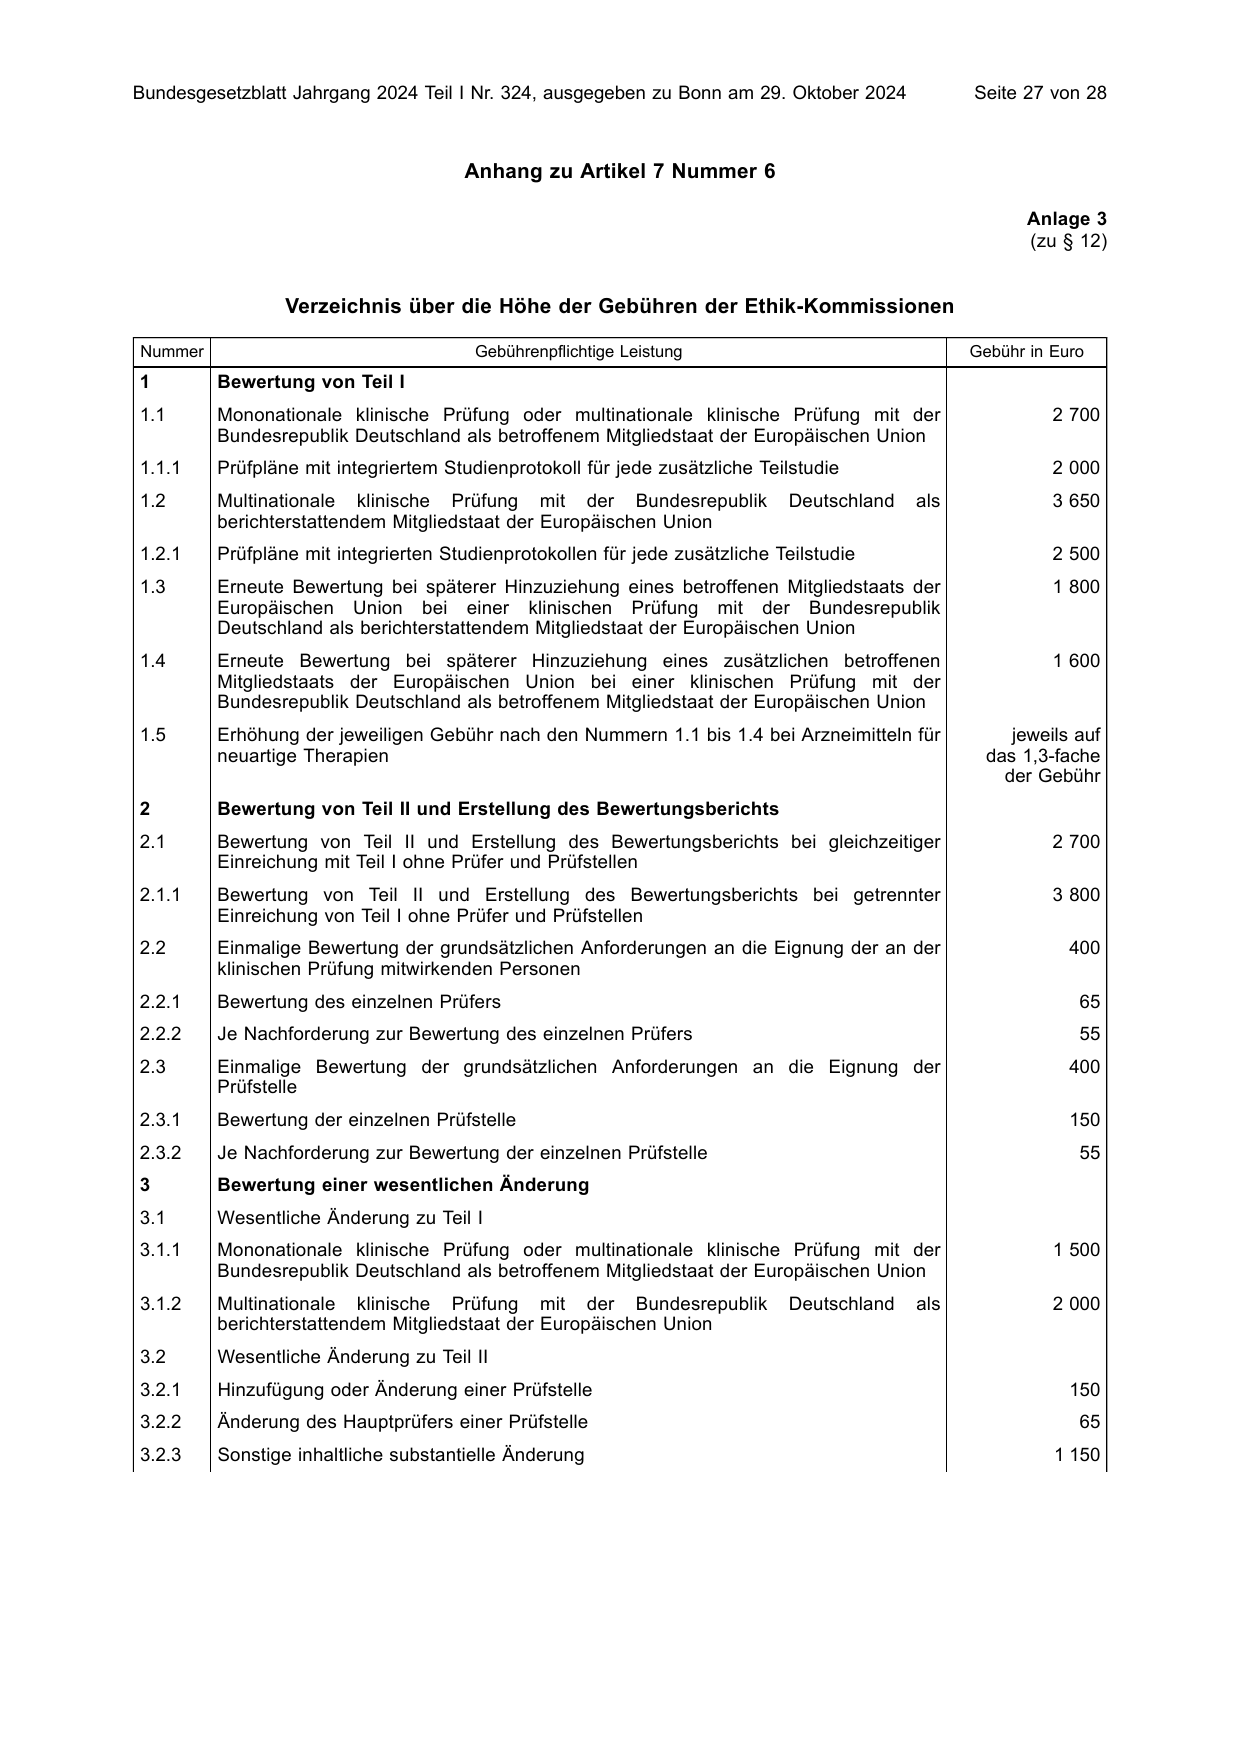
                                      Anhang zu Artikel 7 Nummer 6

                                                                                                        Anlage 3
                                                                                                        (zu § 12)


                 Verzeichnis über die Höhe der Gebühren der Ethik-Kommissionen

Nummer                                  Gebührenpflichtige Leistung                              Gebühr in Euro
1        Bewertung von Teil I
1.1      Mononationale klinische Prüfung oder multinationale klinische Prüfung mit der                     2 700
         Bundesrepublik Deutschland als betroffenem Mitgliedstaat der Europäischen Union
1.1.1    Prüfpläne mit integriertem Studienprotokoll für jede zusätzliche Teilstudie                       2 000
1.2      Multinationale klinische Prüfung mit der Bundesrepublik             Deutschland   als             3 650
         berichterstattendem Mitgliedstaat der Europäischen Union
1.2.1    Prüfpläne mit integrierten Studienprotokollen für jede zusätzliche Teilstudie                     2 500
1.3      Erneute Bewertung bei späterer Hinzuziehung eines betroffenen Mitgliedstaats der                  1 800
         Europäischen Union bei einer klinischen Prüfung mit der Bundesrepublik
         Deutschland als berichterstattendem Mitgliedstaat der Europäischen Union
1.4      Erneute Bewertung bei späterer Hinzuziehung eines zusätzlichen betroffenen                        1 600
         Mitgliedstaats der Europäischen Union bei einer klinischen Prüfung mit der
         Bundesrepublik Deutschland als betroffenem Mitgliedstaat der Europäischen Union
1.5      Erhöhung der jeweiligen Gebühr nach den Nummern 1.1 bis 1.4 bei Arzneimitteln für            jeweils auf
         neuartige Therapien                                                                       das 1,3-fache
                                                                                                     der Gebühr
2        Bewertung von Teil II und Erstellung des Bewertungsberichts
2.1      Bewertung von Teil II und Erstellung des Bewertungsberichts bei gleichzeitiger                    2 700
         Einreichung mit Teil I ohne Prüfer und Prüfstellen
2.1.1    Bewertung von Teil II und Erstellung des Bewertungsberichts bei getrennter                        3 800
         Einreichung von Teil I ohne Prüfer und Prüfstellen
2.2      Einmalige Bewertung der grundsätzlichen Anforderungen an die Eignung der an der                     400
         klinischen Prüfung mitwirkenden Personen
2.2.1    Bewertung des einzelnen Prüfers                                                                      65
2.2.2    Je Nachforderung zur Bewertung des einzelnen Prüfers                                                 55
2.3      Einmalige Bewertung der grundsätzlichen Anforderungen an die Eignung der                            400
         Prüfstelle
2.3.1    Bewertung der einzelnen Prüfstelle                                                                  150
2.3.2    Je Nachforderung zur Bewertung der einzelnen Prüfstelle                                              55
3        Bewertung einer wesentlichen Änderung
3.1      Wesentliche Änderung zu Teil I
3.1.1    Mononationale klinische Prüfung oder multinationale klinische Prüfung mit der                     1 500
         Bundesrepublik Deutschland als betroffenem Mitgliedstaat der Europäischen Union
3.1.2    Multinationale klinische Prüfung mit der Bundesrepublik             Deutschland   als             2 000
         berichterstattendem Mitgliedstaat der Europäischen Union
3.2      Wesentliche Änderung zu Teil II
3.2.1    Hinzufügung oder Änderung einer Prüfstelle                                                          150
3.2.2    Änderung des Hauptprüfers einer Prüfstelle                                                           65
3.2.3    Sonstige inhaltliche substantielle Änderung                                                       1 150
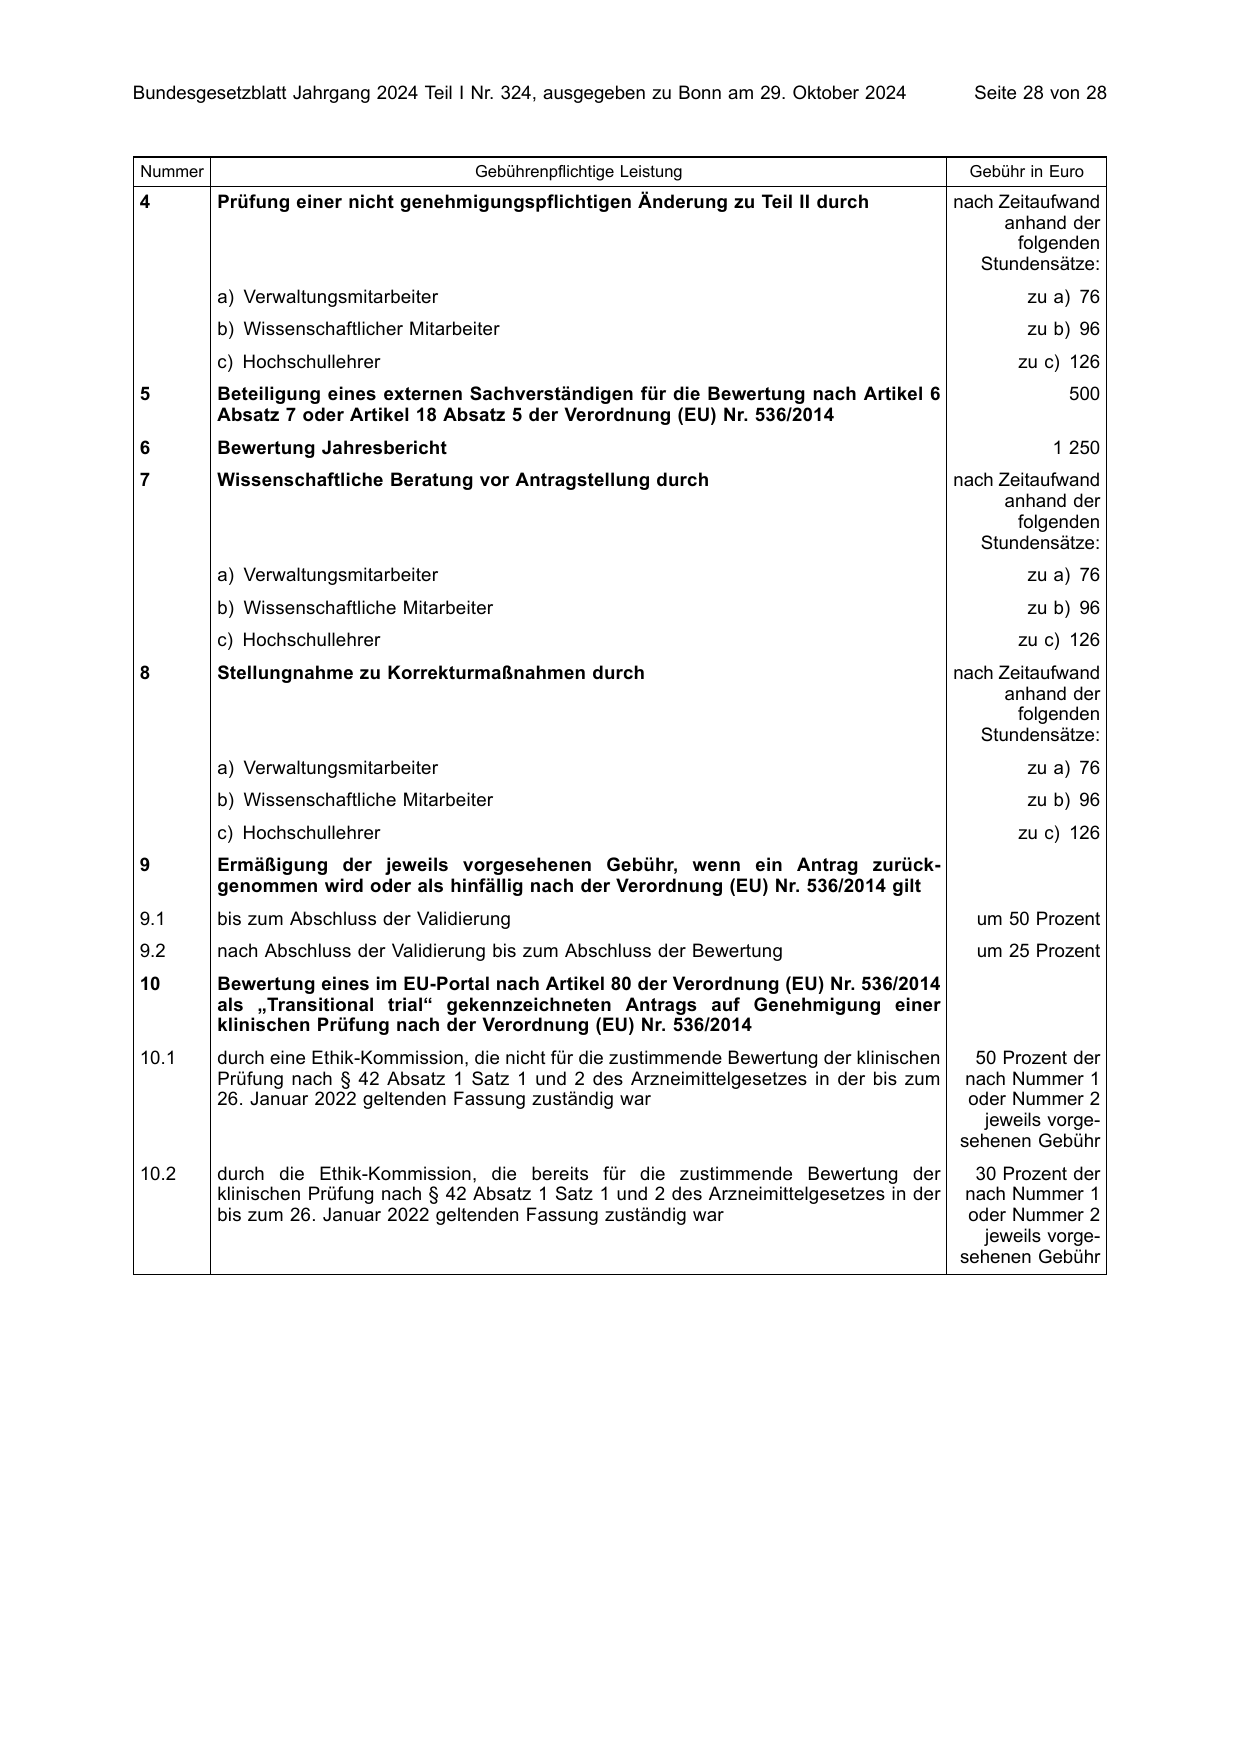
Nummer Gebührenpflichtige Leistung Gebühr in Euro
4 Prüfung einer nicht genehmigungspflichtigen Änderung zu Teil II durch nach Zeitaufwand
anhand der
folgenden
Stundensätze:
a) Verwaltungsmitarbeiter zu a) 76
b) Wissenschaftlicher Mitarbeiter zu b) 96
c) Hochschullehrer zu c) 126
5 Beteiligung eines externen Sachverständigen für die Bewertung nach Artikel 6 500
Absatz 7 oder Artikel 18 Absatz 5 der Verordnung (EU) Nr. 536/2014
6 Bewertung Jahresbericht 1 250
7 Wissenschaftliche Beratung vor Antragstellung durch nach Zeitaufwand
anhand der
folgenden
Stundensätze:
a) Verwaltungsmitarbeiter zu a) 76
b) Wissenschaftliche Mitarbeiter zu b) 96
c) Hochschullehrer zu c) 126
8 Stellungnahme zu Korrekturmaßnahmen durch nach Zeitaufwand
anhand der
folgenden
Stundensätze:
a) Verwaltungsmitarbeiter zu a) 76
b) Wissenschaftliche Mitarbeiter zu b) 96
c) Hochschullehrer zu c) 126
9 Ermäßigung der jeweils vorgesehenen Gebühr, wenn ein Antrag zurück
genommen wird oder als hinfällig nach der Verordnung (EU) Nr. 536/2014 gilt
9.1 bis zum Abschluss der Validierung um 50 Prozent
9.2 nach Abschluss der Validierung bis zum Abschluss der Bewertung um 25 Prozent
10 Bewertung eines im EU-Portal nach Artikel 80 der Verordnung (EU) Nr. 536/2014
als „Transitional trial“ gekennzeichneten Antrags auf Genehmigung einer
klinischen Prüfung nach der Verordnung (EU) Nr. 536/2014
10.1 durch eine Ethik-Kommission, die nicht für die zustimmende Bewertung der klinischen 50 Prozent der
Prüfung nach § 42 Absatz 1 Satz 1 und 2 des Arzneimittelgesetzes in der bis zum nach Nummer 1
26. Januar 2022 geltenden Fassung zuständig war oder Nummer 2
jeweils vorge
sehenen Gebühr
10.2 durch die Ethik-Kommission, die bereits für die zustimmende Bewertung der 30 Prozent der
klinischen Prüfung nach § 42 Absatz 1 Satz 1 und 2 des Arzneimittelgesetzes in der nach Nummer 1
bis zum 26. Januar 2022 geltenden Fassung zuständig war oder Nummer 2
jeweils vorge
sehenen Gebühr
Herkunft dieses Textes
Quelle: Bundesgesetzblatt, BGBl. 2024 I Nr. 324. Gesetze, Verordnungen und amtliche Bekanntmachungen sind amtliche Werke (§ 5 Abs. 1 UrhG) und genießen keinen Urheberrechtsschutz. Der Text ist unverändert wiedergegeben (§ 62 UrhG); Herkunft und Prüfwerte stehen hier (§ 63 UrhG).
Ableitung: pdf-layout ·
Prüfwert des Textes d93504096c52139e….