Gesetze / Gesetzblätter
Bundesgesetzblatt, Teil I, Jahrgang 2006, S. 2523
BGBl. 2006 I S. 2523 · 107.686 Zeichen · Textauszug aus unserem Bestand.
Textauszug (durchsuchbar)
                                               Verordnung
                  zur Ablösung der Betriebsverordnung für pharmazeutische Unternehmer
                                                        Vom 3. November 2006

   Es verordnen
– das Bundesministerium für Gesundheit auf Grund
  des § 12 Abs. 1 und 1b, des § 54 Abs. 1 Satz 1
  und 3 und Abs. 2 in Verbindung mit Abs. 3 und 4
  und des § 83 Abs. 1 des Arzneimittelgesetzes in
  der Fassung der Bekanntmachung vom 12. Dezem-

  ber 2005 (BGBl. I S. 3394) im Einvernehmen mit dem
  Bundesministerium für Wirtschaft und Technologie
  und dem Bundesministerium für Umwelt, Natur-
  schutz und Reaktorsicherheit,

– das Bundesministerium für Ernährung, Landwirt-
  schaft und Verbraucherschutz

   – auf Grund des § 12 Abs. 1 und 1b, jeweils in Ver-
     bindung mit Abs. 2, des Arzneimittelgesetzes in
     der Fassung der Bekanntmachung vom 12. De-
     zember 2005 (BGBl. I S. 3394) und auf Grund des
     § 54 Abs. 1 Satz 1 und Abs. 2 in Verbindung mit
     Abs. 3 und Abs. 1 Satz 2 und 3 und § 83 Abs. 1
     des Arzneimittelgesetzes in der Fassung der Be-
     kanntmachung vom 12. Dezember 2005 (BGBl. I
     S. 3394), jeweils im Einvernehmen mit dem Bun-

     desministerium für Gesundheit, dem Bundesmi-

     nisterium für Umwelt, Naturschutz und Reaktorsi-

     cherheit und dem Bundesministerium für Wirt-

     schaft und Technologie,

   – auf Grund des § 56 Abs. 1 Satz 4 des Arzneimittel-
     gesetzes in der Fassung der Bekanntmachung
     vom 12. Dezember 2005 (BGBl. I S. 3394) im Ein-
     vernehmen mit dem Bundesministerium für Ge-
     sundheit und dem Bundesministerium für Wirt-
     schaft und Technologie,

   – auf Grund des § 56a Abs. 3 des Arzneimittelgeset-
     zes in der Fassung der Bekanntmachung vom
     12. Dezember 2005 (BGBl. I S. 3394) im Einver-

     nehmen mit dem Bundesministerium für Gesund-
     heit:

*) Diese Verordnung dient zur Umsetzung der

                             Artikel 1
                     Verordnung
               über die Anwendung
         der Guten Herstellungspraxis bei
      der Herstellung von Arzneimitteln und

    Wirkstoffen und über die Anwendung der

   Guten fachlichen Praxis bei der Herstellung
      von Produkten menschlicher Herkunft
                 (Arzneimittel- und
   Wirkstoffherstellungsverordnung – AMWHV)*)

                      Inhaltsübersicht

                            Abschnitt 1
                       Anwendungsbereich
                    und Begriffsbestimmungen
§ 1     Anwendungsbereich
§ 2     Begriffsbestimmungen

                            Abschnitt 2
                    Allgemeine Anforderungen

§ 3     Qualitätsmanagementsystem, Gute Herstellungspraxis

        und Gute fachliche Praxis

§ 4     Personal

§ 5     Betriebsräume und Ausrüstungen

§ 6     Hygienemaßnahmen
§ 7     Lagerung und Transport
§ 8     Tierhaltung
§ 9     Tätigkeiten im Auftrag
§ 10    Allgemeine Dokumentation
§ 11    Selbstinspektionen und Lieferantenqualifizierung

                            Abschnitt 3

                   Arzneimittel, Blutprodukte
               und andere Blutbestandteile sowie
                Produkte menschlicher Herkunft

§ 12    Personal in leitender und in verantwortlicher Stellung
   – Richtlinie 91/412/EWG der Kommission vom 23. Juli 1991 zur Festlegung der Grundsätze und Leitlinien der Guten Herstellungspraxis für
      Tierarzneimittel (ABl. EG Nr. L 228 S. 70),
   – Richtlinie 2001/20/EG des Europäischen Parlaments und
      ten der Mitgliedstaaten über die Anwendung der guten
      mitteln (ABl. EG Nr. L 121 S. 34),
   – Richtlinie 2001/82/EG des Europäischen Parlaments und

des Rates vom 4. April 2001 zur Angleichung der Rechts- und Verwaltungsvorschrif-
klinischen Praxis bei der Durchführung von klinischen Prüfungen mit Humanarznei-

des Rates vom 6. November 2001 zur Schaffung eines Gemeinschaftskodexes für
      Tierarzneimittel (ABl. EG Nr. L 311 S. 1), geändert durch die Richtlinie 2004/28/EG des Europäischen Parlaments und des Rates vom 31. März
      2004 (ABl. EU Nr. L 136 S. 58),
   – Richtlinie 2001/83/EG des Europäischen Parlaments und
      Humanarzneimittel (ABl. EG Nr. L 311 S. 67), zuletzt
      vom 31. März 2004 (ABl. EU Nr. L 136 S. 34),

des Rates vom 6. November 2001 zur Schaffung eines Gemeinschaftskodexes für
geändert durch die Richtlinie 2004/27/EG des Europäischen Parlaments und des Rates
   – Richtlinie 2003/94/EG der Kommission vom 8. Oktober 2003 zur Festlegung der Grundsätze und Leitlinien der Guten Herstellungspraxis für
      Humanarzneimittel und für zur Anwendung beim Menschen bestimmte Prüfpräparate (ABl. EU Nr. L 262 S. 22),
   – Richtlinie 2004/33/EG der Kommission vom 22. März 2004 zur Durchführung der Richtlinie 2002/98/EG des Europäischen Parlaments und des
      Rates hinsichtlich bestimmter technischer Anforderungen für Blut und Blutbestandteile (ABl. EU Nr. L 91 S. 25),
   – Richtlinie 2004/23/EG des Europäischen Parlaments und
des Rates vom 31. März 2004 zur Festlegung von Qualitäts- und Sicherheitsstan-
      dards für die Spende, Beschaffung, Testung, Verarbeitung, Konservierung, Lagerung und Verteilung von menschlichen Geweben und Zellen
      (ABl. EU Nr. L 102 S. 48),
   – Richtlinie 2005/61/EG der Kommission vom 30. September 2005 zur Durchführung der Richtlinie 2002/98/EG des Europäischen Parlaments
      und des Rates in Bezug auf die Anforderungen an die Rückverfolgbarkeit und die Meldung ernster Zwischenfälle und ernster unerwünschter
      Reaktionen (ABl. EU Nr. L 256 S. 32),
   – Richtlinie 2005/62/EG der Kommission vom 30. September 2005 zur Durchführung der Richtlinie 2002/98/EG des Europäischen Parlaments
      und des Rates in Bezug auf gemeinschaftliche Standards und Spezifikationen für ein Qualitätssystem für Blutspendeeinrichtungen (ABl. EU
      Nr. L 256 S. 41),
   – Richtlinie 90/167/EWG des Rates vom 28. März 1990 zur

Festlegung der Bedingungen für die Herstellung, das Inverkehrbringen und die
      Verwendung von Fütterungsarzneimitteln in der Gemeinschaft (ABl. EG Nr. L 92 S. 42).
§ 13   Herstellung
§ 14   Prüfung
§ 15   Kennzeichnung
§ 16   Freigabe zum Inverkehrbringen
§ 17   Inverkehrbringen und Einfuhr
§ 18   Rückstellmuster
§ 19   Beanstandungen und Rückruf
§ 20   Aufbewahrung der Dokumentation

                       Abschnitt 4

                       Wirkstoffe
               nicht menschlicher Herkunft
§ 21   Organisationsstruktur
§ 22   Herstellung
§ 23   Prüfung
§ 24   Kennzeichnung

§ 25   Freigabe zum Inverkehrbringen

§ 26   Inverkehrbringen und Einfuhr
§ 27   Rückstellmuster
§ 28   Beanstandungen und Rückruf
§ 29   Aufbewahrung der Dokumentation

                       Abschnitt 5

                    Sondervorschriften

§ 30   Ergänzende Regelungen für Fütterungsarzneimittel

§ 31   Ergänzende Regelungen für Blutspendeeinrichtungen

                       Abschnitt 6

                   Ordnungswidrigkeiten

§ 32   Ordnungswidrigkeiten

                       Abschnitt 7

                    Schlussvorschriften

§ 33   Übergangsregelung

                     Abschnitt 1

            Anwendungsbereich
         und Begriffsbestimmungen

                              §1

                   Anwendungsbereich
  (1) Diese Verordnung findet Anwendung auf Betriebe
und Einrichtungen, die
1. Arzneimittel,
2. Wirkstoffe, die zur Herstellung von Arzneimitteln be-
   stimmt sind und die menschlicher oder tierischer
   oder mikrobieller Herkunft sind oder die auf gentech-
   nischem Wege hergestellt werden,
3. zur  Arzneimittelherstellung       bestimmte     Stoffe
   menschlicher Herkunft,
4. andere als die in Nummer 2 genannten Wirkstoffe,
   die zur Herstellung von Arzneimitteln bestimmt sind,
   oder

5. andere als die in Nummer 3 genannten und zur Her-
   stellung von Arzneimitteln zur Anwendung am Men-
   schen bestimmte Stoffe, soweit deren Herstellung
   nach den Grundsätzen der Guten Herstellungspraxis
   durch Rechtsakte der Europäischen Kommission
   gestützt auf Artikel 46 Buchstabe f der Richtlinie
   2001/83/EG des Europäischen Parlaments und des
   Rates vom 6. November 2001 zur Schaffung eines
   Gemeinschaftskodexes für Humanarzneimittel (ABl.

   EG Nr. L 311 S. 67), geändert durch die Richtlinie
   2004/27/EG des Europäischen Parlaments und des
   Rates vom 31. März 2004 (ABl. EU Nr. L 136 S. 34),
   festgelegt wurde (bestimmte Hilfsstoffe),
gewerbsmäßig herstellen, prüfen, lagern, in den Verkehr
bringen, in den oder aus dem Geltungsbereich des Arz-
neimittelgesetzes verbringen, einführen oder ausführen.
Sie findet auch Anwendung auf Personen, die diese Tä-
tigkeiten berufsmäßig ausüben.

  (2) Die Verordnung ist auch anzuwenden auf

1. Apotheken, den Einzelhandel mit Arzneimitteln au-
   ßerhalb von Apotheken, Ärzte, Zahnärzte, Tierärzte,
   tierärztliche Hausapotheken und Arzneimittelgroß-
   handelsbetriebe, soweit sie einer Erlaubnis nach

   § 13 oder § 72 Abs. 1 des Arzneimittelgesetzes be-

   dürfen, und
2. pharmazeutische Unternehmer nach § 4 Abs. 18 des
   Arzneimittelgesetzes.
   (3) Die Anforderungen dieser Verordnung gelten
nicht für

1. Stoffe gemäß Homöopathischem Arzneibuch, die
   zur Herstellung von Homöopathischen Zubereitun-

   gen als Ausgangsstoffe eingesetzt werden,

2. Wirkstoffe, die Stoffe nach § 3 Nr. 2 des Arzneimit-

   telgesetzes in unbearbeitetem oder in bearbeitetem
   Zustand sind oder enthalten, soweit die Bearbeitung
   nicht über die Trocknung, erste Zerkleinerung und

   initiale Extraktion hinausgeht,

3. Wirkstoffe tierischer Herkunft, die Stoffe nach § 3
   Nr. 3 des Arzneimittelgesetzes in unbearbeitetem
   oder bearbeitetem Zustand sind oder enthalten, so-

   weit die Bearbeitung nicht über eine Zerkleinerung,
   eine Mischung und beziehungsweise oder erste Ver-
   arbeitungsschritte hinausgeht,

4. Wirkstoffe, die zur Herstellung von Testallergenen
   zur Epicutantestung bestimmt sind,

5. Wirkstoffe, die natürlich vorkommende Mineralien in
   unbearbeitetem Zustand oder in bearbeitetem Zu-

   stand sind oder als Wirkstoffe enthalten, soweit die
   Bearbeitung nicht über die Gewinnung oder Zerklei-
   nerung hinausgeht,
6. Wirkstoffe für Ektoparasitika zur Anwendung an Tie-
   ren sowie
7. Wirkstoffe für Arzneimittel, die ausschließlich zur An-
   wendung bei Heimtieren nach § 60 des Arzneimittel-
   gesetzes bestimmt sind und für den Verkehr außer-
   halb der Apotheken zugelassen sind.
Im Falle des Satzes 1 ist durch die Einhaltung ver-
gleichbarer Standards und Verfahren sicherzustellen,
dass die Qualität der Herstellung und Prüfung gleich-
wertig zu den in den Abschnitten 2 bis 4 festgelegten
Anforderungen ist.

    (4) Die Verordnung findet keine Anwendung auf Be-
triebe und Einrichtungen, die einer Erlaubnis nach § 72
Abs. 2 des Arzneimittelgesetzes bedürfen. Die Verord-
nung gilt nicht für Personen und Einrichtungen, die Arz-
neimittel sammeln.
   (5) Diese Verordnung findet keine Anwendung auf
Wirkstoffe, Hilfsstoffe und Zwischenprodukte, die aus-
schließlich zum Zwecke des Verbringens in Länder, die
nicht Mitgliedstaaten der Europäischen Union oder an-
dere Vertragsstaaten des Abkommens über den Euro-
päischen Wirtschaftsraum sind, bestimmt sind und un-
ter zollamtlicher Überwachung und ohne Herstellungs-
schritte im Sinne des Artikels 46a Abs. 1 der Richtlinie
2001/83/EG oder des Artikels 50a Abs. 1 der Richtlinie
2001/82/EG des Europäischen Parlaments und des Ra-
tes vom 6. November 2001 zur Schaffung eines Ge-
meinschaftskodexes für Tierarzneimittel (ABl. EG Nr.
L 311 S. 1), geändert durch die Richtlinie 2004/28/EG
des Europäischen Parlaments und des Rates vom
31. März 2004 (ABl. EU Nr. L 136 S. 58), durch den
Geltungsbereich der Verordnung befördert werden oder
in ein Zolllagerverfahren oder eine Freizone des Kon-
trolltyps I oder II übergeführt werden (Transit).

                          §2
               Begriffsbestimmungen

  Im Sinne dieser Verordnung
 1. sind Produkte menschlicher Herkunft für die Arznei-
    mittelherstellung bestimmte Wirkstoffe im Sinne
    von § 4 Abs. 19 des Arzneimittelgesetzes, die
    menschlicher Herkunft sind, oder Stoffe im Sinne
    von § 3 Nr. 3 des Arzneimittelgesetzes, die
    menschlicher Herkunft sind, in bearbeitetem oder
    unbearbeitetem Zustand, ausgenommen Blutpro-
    dukte im Sinne von § 2 Nr. 3 des Transfusionsge-
    setzes vom 1. Juli 1998 (BGBl. I S. 1752), das zu-
    letzt durch Artikel 1 des Gesetzes vom 10. Februar
    2005 (BGBl. I S. 234) geändert worden ist, und an-
    dere Blutbestandteile, sofern das Blut nicht zur Auf-
    bereitung oder Vermehrung von autologen Körper-
    zellen im Rahmen der Gewebezüchtung zur Gewe-
    begeneration entnommen wird,
 2. sind bestimmte Hilfsstoffe für die Arzneimittelher-
    stellung bestimmte Ausgangsstoffe im Sinne von
    Artikel 46 Buchstabe f Satz 2 (bestimmte Arzneiträ-
    gerstoffe) der Richtlinie 2001/83/EG,

 3. ist der EG-GMP Leitfaden (BAnz. S. 6887) der Leit-
    faden für die Gute Herstellungspraxis für Arzneimit-
    tel und Prüfpräparate einschließlich seiner Anhän-
    ge, mit dem die Kommission der Europäischen Ge-
    meinschaften die ausführlichen Leitlinien nach Arti-
    kel 47 der Richtlinie 2001/83/EG und nach Artikel 51
    der Richtlinie 2001/82/EG veröffentlicht hat und der
    zur Auslegung der Grundsätze und Leitlinien der
    Guten Herstellungspraxis gemäß Artikel 3 Abs. 2
    der Richtlinie 2003/94/EG der Kommission vom
    8. Oktober 2003 zur Festlegung der Grundsätze
    und Leitlinien der Guten Herstellungspraxis für
    Humanarzneimittel und für zur Anwendung beim
    Menschen bestimmte Prüfpräparate (ABl. EU
    Nr. L 262 S. 22) und gemäß Artikel 3 der Richtlinie
    91/412/EWG der Kommission vom 23. Juli 1991 zur
    Festlegung der Grundsätze und Leitlinien der Guten
    Herstellungspraxis für Tierarzneimittel (ABl. EG Nr.
    L 228 S. 70) dient; das Bundesministerium für Ge-
    sundheit macht die jeweils aktuelle Fassung des
    Leitfadens in deutscher Sprache im Bundesanzei-
    ger oder im elektronischen Bundesanzeiger be-
    kannt,

 4. ist Qualitätsmanagementsystem (QM-System) ein
    System, das die Qualitätssicherung, die Gute Her-
    stellungspraxis oder die Gute fachliche Praxis ein-

   schließlich der Qualitätskontrolle und der periodi-
   schen Produktqualitätsüberprüfungen beinhaltet,

 5. sind Spezifikationen Festlegungen und Anforderun-
    gen, denen Ausgangsstoffe oder Zwischenpro-
    dukte für die Arzneimittel- oder Wirkstoffherstel-
    lung, Wirkstoffe oder Arzneimittel entsprechen
    müssen; sie dienen als Grundlage der Qualitätsbe-
    wertung,

 6. sind Inprozesskontrollen während der Herstellung
    vorgenommene Überprüfungen zur Überwachung
    und erforderlichenfalls Anpassung des Prozesses
    und zur Sicherstellung, dass das Produkt seiner
    Spezifikation entspricht,

 7. sind Prüfpräparate Arzneimittel im Sinne von § 3
    Abs. 3 der GCP-Verordnung vom 9. August 2004
    (BGBl. I S. 2081), die durch die Verordnung vom
    15. März 2006 (BGBl. I S. 542) geändert wurde,

 8. ist Leitung der Herstellung oder Leitung der Quali-
    tätskontrolle der Leiter oder die Leiterin der Herstel-
    lung oder der Qualitätskontrolle im Sinne von § 14
    Abs. 1 Nr. 2 des Arzneimittelgesetzes,

 9. ist Blutspendeeinrichtung eine Einrichtung im Sinne
    von § 2 Nr. 2 des Transfusionsgesetzes, die Blut
    oder Blutbestandteile entnimmt, testet, verarbeitet,
    kennzeichnet, verpackt, freigibt, lagert, im Sinne
    von § 4 Abs. 17 des Arzneimittelgesetzes in den
    Verkehr bringt, einführt, ausführt oder in den oder
    aus dem Geltungsbereich des Arzneimittelgesetzes
    verbringt,

10. ist Gewebeeinrichtung eine Einrichtung, die die
    vom Geltungsbereich der Richtlinie 2004/23/EG
    des Europäischen Parlaments und des Rates vom
    31. März 2004 zur Festlegung von Qualitäts- und
    Sicherheitsstandards für die Spende, Beschaffung,
    Testung, Verarbeitung, Konservierung, Lagerung
    und Verteilung von menschlichen Geweben und
    Zellen (ABl. EU Nr. L 102 S. 48) erfassten Produkte
    menschlicher Herkunft, ausgenommen Nabel-
    schnurblut und hämatopoetische Stammzellen aus
    peripherem Blut, entnimmt, untersucht, aufbereitet,
    be- oder verarbeitet, konserviert, kennzeichnet, ver-
    packt, freigibt, aufbewahrt, die Produkte oder die
    daraus hergestellten Gewebezubereitungen im
    Sinne von § 4 Abs. 17 des Arzneimittelgesetzes in
    den Verkehr bringt, einführt, ausführt oder in den
    oder aus dem Geltungsbereich des Arzneimittelge-
    setzes verbringt,

11. ist Entnahmeeinrichtung eine Gewebeeinrichtung,
    die die in Nummer 10 genannten Produkte aus-
    schließlich entnimmt, verpackt, kennzeichnet und
    an die Gewebeeinrichtung liefert, von deren Erlaub-
    nis nach § 13 des Arzneimittelgesetzes sie erfasst
    wird,

12. ist spendende Person eine Person, der eine Spende
    im Sinne von § 2 Nr. 1 des Transfusionsgesetzes
    oder der eine sonstige Spende in oder durch Gewe-
    beeinrichtungen entnommen wird.
                    Abschnitt 2
         Allgemeine Anforderungen

                           §3

       Qualitätsmanagementsystem, Gute
   Herstellungspraxis und Gute fachliche Praxis
   (1) Die Betriebe und Einrichtungen müssen ein funk-
tionierendes Qualitätsmanagementsystem (QM-Sys-
tem) entsprechend Art und Umfang der durchgeführten
Tätigkeiten betreiben. Das QM-System muss in den
Fällen nach Absatz 2 die Gute Herstellungspraxis und
in den Fällen nach Absatz 3 die Gute fachliche Praxis
beinhalten und die aktive Beteiligung der Leitung der
Betriebe und Einrichtungen und des Personals der ein-
zelnen betroffenen Bereiche vorsehen. Alle Bereiche,
die mit der Erstellung, Pflege und Durchführung des
QM-Systems befasst sind, sind angemessen mit kom-
petentem Personal sowie mit geeigneten und ausrei-
chenden Räumlichkeiten und Ausrüstungen auszustat-
ten. Das QM-System muss vollständig dokumentiert
sein und auf seine Funktionstüchtigkeit kontrolliert wer-
den.

   (2) Zur Auslegung der Grundsätze der Guten Her-
stellungspraxis gilt für Arzneimittel, Blutprodukte im
Sinne von § 2 Nr. 3 des Transfusionsgesetzes und an-
dere Blutbestandteile sowie für Produkte menschlicher
Herkunft der Teil I und für Wirkstoffe der Teil II des EG-
GMP Leitfadens.

   (3) Absatz 2 findet keine Anwendung auf Herstel-
lungstätigkeiten, einschließlich der Gewinnung, die in
Gewebeeinrichtungen nach den Standards der Guten
fachlichen Praxis erfolgen, die von der Kommission ge-
mäß Artikel 28 der Richtlinie 2004/23/EG in technischen
Anforderungen festgelegt werden.

                           §4
                        Personal
   (1) Die Betriebe und Einrichtungen müssen über
sachkundiges und angemessen qualifiziertes Personal
in ausreichender Zahl verfügen. Das Personal darf nur
entsprechend seiner Ausbildung und seinen Kenntnis-
sen eingesetzt werden und ist über die bei den jeweili-
gen Tätigkeiten gebotene Sorgfalt nachweislich zu An-
fang und danach fortlaufend zu unterweisen. Die Unter-
weisung muss sich insbesondere auf die Theorie und
Anwendung des Qualitätssicherungskonzepts und der
Guten Herstellungspraxis oder in den Fällen des § 3
Abs. 3 der Guten fachlichen Praxis sowie auf Beson-

derheiten der Produktgruppe erstrecken, die herge-

stellt, geprüft oder gelagert wird. Der Erfolg der Unter-

weisung ist zu prüfen.
   (2) Die Aufgaben der Mitarbeiter in leitender oder
verantwortlicher Stellung, die für die Einhaltung der Gu-
ten Herstellungspraxis in den Fällen des § 3 Abs. 2 oder
in den Fällen des § 3 Abs. 3 der Guten fachlichen Praxis
zuständig sind, müssen in Arbeitsplatzbeschreibungen

festgelegt werden. Zwischen den Verantwortungsberei-

chen des Personals dürfen keine Lücken oder unbe-

gründete Überlappungen bestehen. Die hierarchischen
Beziehungen sind in einem Organisationsschema zu
beschreiben. Organisationsschemata und Arbeitsplatz-
beschreibungen sind nach betriebsinternen Verfahren
zu genehmigen. Den in Satz 1 genannten Mitarbeitern

sind ausreichende Befugnisse einzuräumen, damit sie
ihrer Verantwortung nachkommen können.

                           §5

          Betriebsräume und Ausrüstungen
   (1) Die Betriebsräume müssen nach Art, Größe, Zahl
und Ausrüstung für die beabsichtigten Zwecke geeig-
net sein und so ausgestaltet und genutzt werden, dass
das Risiko von Fehlern auf das kleinstmögliche Maß
eingeschränkt und jeder die Qualität des Produkts be-
einträchtigende Effekt vermieden wird. Die Betriebs-
räume sollen so angeordnet sein, dass die Produktion
in logisch aufeinander folgenden Schritten erfolgen
kann, entsprechend der Reihenfolge der Arbeitsgänge
und, soweit für die Produktqualität erforderlich, der
Reinheitsklassen der Räume.
   (2) Soweit die Betriebsräume und ihre Ausrüstungen
für Herstellungsvorgänge bei Produkten der Ab-
schnitte 3 und 5 verwendet werden, die für die Produkt-
qualität von entscheidender Bedeutung sind, müssen
sie auf ihre Eignung überprüft werden (Qualifizierung).

   (3) Die Betriebsräume müssen sich in einem ord-
nungsgemäßen baulichen Zustand befinden. Sie müs-
sen ausreichend beleuchtet sein und geeignete klimati-
sche Verhältnisse aufweisen. Die Betriebsräume sind
durch geeignete Maßnahmen vor dem Zutritt Unbefug-
ter zu schützen.

   (4) Die Betriebsräume und ihre Ausrüstungen müs-
sen gründlich zu reinigen sein und instand gehalten
werden, um Verunreinigungen und Kreuzkontaminatio-
nen sowie jeden die Qualität des Produkts beeinträch-
tigenden Effekt zu vermeiden. Vor jedem Verarbeitungs-
vorgang ist sicherzustellen, dass der Arbeitsbereich
und die Ausrüstung sauber und frei von allen für die
geplanten Arbeitsgänge nicht benötigten Ausgangs-
stoffen, Produkten, Produktrückständen, Unterlagen
und sonstigen Materialien sind.

                           §6
                 Hygienemaßnahmen

   (1) Betriebsräume und ihre Ausrüstungen müssen
regelmäßig gereinigt und, soweit erforderlich, desinfi-
ziert oder sterilisiert werden. Es soll nach einem schrift-
lichen Hygieneplan verfahren werden, in dem insbeson-
dere
1. die Häufigkeit der Maßnahmen,

2. die durchzuführenden Reinigungs-, Desinfektions-

   oder Sterilisationsverfahren und die zu verwenden-

   den Geräte und Hilfsmittel,

3. sofern zutreffend, die Art und Weise der Probe-
   nahme für die Überprüfung der Effektivität der Maß-
   nahmen und
4. die mit der Aufsicht betrauten Personen

festgelegt sind. Die Wirksamkeit von Reinigungs- und

Sterilisationsverfahren ist zu validieren, soweit es das

Herstellungsverfahren oder das Produkt erfordert.

   (2) Unbeschadet des Hygieneplans nach Absatz 1
müssen schriftliche Hygieneprogramme vorhanden
sein, die den durchzuführenden Tätigkeiten angepasst
sind. Sie sollen insbesondere Vorschriften zur Gesund-
heit, über hygienisches Verhalten und zur Schutzklei-
dung des Personals enthalten.
   (3) Soweit zur Herstellung und Prüfung von Produk-
ten, auf die sich diese Verordnung bezieht, Tiere ver-
wendet werden, müssen bei ihrer Haltung die hygieni-
schen Erfordernisse beachtet werden.

                           §7

               Lagerung und Transport
   (1) Ausgangsstoffe, Zwischen- und Endprodukte so-
wie Rückstellmuster sind so zu lagern, dass ihre Quali-
tät nicht nachteilig beeinflusst wird und Verwechslun-
gen vermieden werden. Kritische Parameter der Lage-
rung und des Transports müssen kontrolliert und auf-
gezeichnet werden, um die Übereinstimmung mit den
Anforderungen zu bestätigen. Satz 1 gilt entsprechend
für Behältnisse, äußere Umhüllungen, Kennzeichnungs-
material und, soweit verwendet, auch für Packungsbei-
lagen. Besondere Vorsichtsmaßnahmen sind bei be-
druckten Verpackungs- und Kennzeichnungsmateria-
lien einzuhalten.
   (2) Die Vorratsbehältnisse und die innerbetrieblichen
Transportbehältnisse müssen so beschaffen sein, dass
die Qualität des Inhalts nicht beeinträchtigt wird. Sie
müssen mit deutlichen Aufschriften versehen sein, die
den Inhalt eindeutig bezeichnen. Soweit Bezeichnun-
gen durch Rechtsverordnung nach § 10 Abs. 6 Nr. 1
des Arzneimittelgesetzes vorgeschrieben sind, sind
diese zu verwenden. Der Inhalt ist durch zusätzliche
Angaben zu kennzeichnen, soweit dies zur Vermeidung
von Verwechslungen erforderlich ist. Die Zugriffsbe-
rechtigung zu den Behältnissen nach Satz 1 ist durch
entsprechende Maßnahmen auf dafür befugte Perso-
nen einzuschränken.

   (3) Absatz 2 findet entsprechende Anwendung auf
Behältnisse für die Auslieferung der Zwischen- oder
Endprodukte. Sofern Produkte für die Weiterverarbei-
tung durch andere Betriebe außerhalb der Kontrolle
des Herstellers versandt werden, sollen ihre Behält-
nisse so verschlossen sein, dass ein zwischenzeitig er-
folgtes Öffnen festgestellt werden kann.
   (4) Die für die Lagerung verantwortliche Person hat
sich in regelmäßigen Abständen davon zu überzeugen,
dass die Produkte und Materialien ordnungsgemäß ge-
lagert werden.
   (5) Die Verfahren für die Lagerung und den Transport
sind schriftlich festzulegen. Soweit sie einen Einfluss
auf die Qualität der Ausgangsstoffe und Zwischenpro-
dukte für die Arzneimittelherstellung oder für die Arznei-
mittel haben können, ist die Geeignetheit der Verfahren
nachzuweisen.

  (6) Während des Transports bis zur Übergabe in den

Verantwortungsbereich des Empfängers ist dafür Sorge
zu tragen, dass kein Unbefugter Zugriff hat und die
Qualität der Produkte nicht beeinträchtigt wird.

                           §8

                      Tierhaltung
   (1) Der Gesundheitszustand von Tieren, die für die
Herstellung oder Prüfung von Arzneimitteln oder Wirk-
stoffen gehalten werden, ist von einem Tierarzt fortlau-
fend zu kontrollieren.

   (2) Soweit vor der Verwendung der Tiere eine Qua-
rantäne erforderlich ist, sind sie in einem Quarantäne-
stall unterzubringen und von einem Tierarzt zu überwa-
chen. Die Quarantänezeit beträgt für Kleintiere mindes-
tens zwei Wochen, für Rinder, Schweine, Schafe und
Ziegen mindestens drei Wochen, für Einhufer sowie für
andere Großtiere mindestens vier und für Affen mindes-
tens sechs Wochen. Der Quarantänestall muss von den

übrigen Ställen getrennt sein. Die mit der Pflege und
Wartung der im Quarantänestall untergebrachten Tiere
beauftragten Personen dürfen nicht ohne ausreichende
Maßnahmen, insbesondere zur Verhinderung einer
Übertragung möglicher Infektionen, in anderen Berei-
chen beschäftigt werden.
   (3) Bei der Herstellung und Prüfung von Produkten,
auf die diese Verordnung Anwendung findet, dürfen nur
Tiere verwendet werden, die nach dem Ergebnis der
tierärztlichen Untersuchung keine Anzeichen von über-
tragbaren Krankheiten aufweisen und nicht an Krank-
heiten leiden, die die Herstellung oder Prüfung nachtei-
lig beeinflussen können.
   (4) Betriebe und Einrichtungen, die Tiere gemäß Ab-
satz 1 halten, haben über die Tiere nach Tierarten ge-
trennte Aufzeichnungen zu führen, die mindestens An-
gaben enthalten über
1. Herkunft und Datum des Erwerbs,

2. Rasse oder Stamm,
3. Anzahl,
4. Kennzeichnung,

5. Beginn und Ende der Quarantänezeit,
6. Ergebnis der tierärztlichen Untersuchungen,
7. Art, Datum und Dauer der Verwendung und

8. Verbleib der Tiere nach der Verwendung.

   (5) Räume, in denen Tiere gehalten werden, müssen
von anderen Bereichen abgetrennt sein und über einen
eigenen Eingang sowie über eigene Belüftungsanlagen
verfügen.

                          §9
               Tätigkeiten im Auftrag
   (1) Für jede Tätigkeit im Auftrag, insbesondere die
Herstellung, Prüfung und das Inverkehrbringen oder je-
den damit verbundenen Vorgang, der im Auftrag aus-
geführt wird, muss ein schriftlicher Vertrag zwischen
Auftraggeber und Auftragnehmer bestehen. In dem Ver-
trag müssen die Verantwortlichkeiten jeder Seite klar
festgelegt und insbesondere die Einhaltung der Guten
Herstellungspraxis in den Fällen des § 3 Abs. 2 oder der
Guten fachlichen Praxis in den Fällen des § 3 Abs. 3
geregelt sein.

   (2) Der Auftraggeber hat sich zu vergewissern, dass

der Auftragnehmer die Tätigkeit entsprechend der vor-
gegebenen Anweisungen durchführt und über eine Er-
laubnis verfügt, soweit diese nach den §§ 13 und 72
des Arzneimittelgesetzes erforderlich ist.

   (3) Der Auftragnehmer darf keine ihm vom Auftrag-
geber vertraglich übertragene Arbeit ohne dessen
schriftliche Genehmigung an Dritte weiter vergeben. Er
muss im Falle einer Auftragsherstellung oder Auftrags-
prüfung die Grundsätze und Leitlinien der Guten Her-
stellungspraxis oder der Guten fachlichen Praxis und
insbesondere die vorgegebenen Herstellungs- und
Prüfanweisungen einhalten.

                         § 10
             Allgemeine Dokumentation

   (1) Betriebe und Einrichtungen müssen ein Doku-
mentationssystem entsprechend der jeweils durchge-
führten Tätigkeiten unterhalten. Die Gesamtheit der Un-
terlagen muss die Rückverfolgung des Werdegangs
und des Inverkehrbringens jeder Charge sowie der im
Verlauf der Entwicklung eines Prüfpräparats vorgenom-
menen Änderungen ermöglichen. Die Unterlagen müs-
sen klar und deutlich, fehlerfrei und auf dem neuesten
Stand sein. Der ursprüngliche Inhalt einer Eintragung
darf nicht unleserlich gemacht werden. Es dürfen keine
Veränderungen vorgenommen werden, die nicht erken-

nen lassen, ob sie bei der ursprünglichen Eintragung

oder erst später gemacht worden sind. Die Unterlagen

dürfen nur dafür autorisierten Personen zugänglich

sein.

   (2) Werden die Aufzeichnungen mit elektronischen,
fotographischen oder anderen Datenverarbeitungssys-

temen gemacht, ist das System ausreichend zu validie-

ren. Es muss mindestens sichergestellt sein, dass die
Daten während der Dauer der Aufbewahrungsfrist ver-
fügbar sind und innerhalb einer angemessenen Frist
lesbar gemacht werden können. Die gespeicherten Da-
ten müssen gegen Verlust und Beschädigung ge-
schützt werden. Wird ein System zur automatischen
Datenverarbeitung oder -übertragung eingesetzt, so

genügt statt der eigenhändigen Unterschrift der jeweils

verantwortlichen Personen deren Namenswiedergabe,
wenn in geeigneter Weise sichergestellt ist, dass nur
befugte Personen die Bestätigung über die ordnungs-
gemäße Ausführung der jeweiligen Tätigkeiten vorneh-
men können.
   (3) Die Aufzeichnungen über das Inverkehrbringen
sind so zu ordnen, dass sie den unverzüglichen Rückruf
des jeweiligen Produkts ermöglichen.

                         § 11

                 Selbstinspektionen
            und Lieferantenqualifizierung
  (1) Um die Beachtung der Vorschriften dieser Ver-
ordnung sicherzustellen, müssen regelmäßig Selbstin-
spektionen nach einem im Voraus festgelegten Pro-
gramm durchgeführt werden. Über die Selbstinspektio-
nen und die anschließend ergriffenen Korrekturmaß-
nahmen müssen Aufzeichnungen geführt und aufbe-
wahrt werden.
   (2) Die Qualifizierung von Lieferanten für Ausgangs-
stoffe und primäre und sekundäre Verpackungsmate-
rialien, die zur Arzneimittelherstellung eingesetzt wer-
den, ist im Rahmen des QM-Systems des verarbeiten-
den Betriebs nach schriftlich festgelegtem Verfahren
durchzuführen. Das Verfahren nach Satz 1 muss grund-
sätzlich die Durchführung von Überprüfungen vor Ort
(Audits) durch hierzu ausreichend geschultes Personal
des Arzneimittelherstellers vorsehen, soweit es sich um
Hersteller von Wirkstoffen oder gegebenenfalls auch
anderen kritischen Ausgangsmaterialien für die Arznei-
mittelherstellung handelt. Anstelle eigener Audits kann
der Arzneimittelhersteller auf geeignete Kenntnisse
Dritter zurückgreifen, sofern die Anforderungen für die

Durchführung der Audits denen des eigenen QM-Sys-
tems entsprechen. Die Spezifikationen sollen die be-
triebsintern akzeptierten Hersteller und Lieferanten wie-
dergeben. Die Sätze 1 und 4 gelten entsprechend für
kritische Ausgangsstoffe, die für die Wirkstoffherstel-
lung eingesetzt werden.

                    Abschnitt 3

      Arzneimittel, Blutprodukte und
      andere Blutbestandteile sowie
     Produkte menschlicher Herkunft

                          § 12
                Personal in leitender
          und in verantwortlicher Stellung

   (1) Der Verantwortungsbereich der sachkundigen

Person ist nach Maßgabe von § 19 des Arzneimittelge-

setzes schriftlich festzulegen. Die Aufgaben der Leitung

der Herstellung und der Leitung der Qualitätskontrolle

sind ebenfalls schriftlich festzulegen. Zu den Aufgaben
der Leitung der Herstellung gehören insbesondere

1. Sicherstellung, dass die Produkte vorschriftsmäßig

   hergestellt und gelagert werden,

2. Genehmigung der Herstellungsanweisung nach § 13
   Abs. 1 und Sicherstellung, dass diese eingehalten
   wird,
3. Kontrolle der Wartung, der Räumlichkeiten und der
   Ausrüstung für die Herstellung,

4. Sicherstellung, dass die notwendigen Validierungen

   der Herstellungsverfahren durchgeführt werden, und

5. Sicherstellung der erforderlichen anfänglichen und
   fortlaufenden Schulung des Personals, das im Be-
   reich der Herstellung tätig ist.
Zu den Aufgaben der Leitung der Qualitätskontrolle ge-
hören insbesondere
1. Billigung oder Zurückweisung von Ausgangsstoffen,
   Verpackungsmaterial und Zwischenprodukten,
2. Genehmigung von Spezifikationen, Anweisungen zur

   Probenahme und von Prüfanweisungen nach § 14
   Abs. 1 sowie Sicherstellung, dass diese eingehalten
   werden,
3. Sicherstellung, dass alle erforderlichen Prüfungen
   durchgeführt wurden,

4. Zustimmung zur Beauftragung sowie Überwachung
   der Analysenlabors, die im Auftrag tätig werden,
5. Kontrolle der Wartung, der Räumlichkeiten und der
   Ausrüstung für die Durchführung der Prüfungen,
6. Sicherstellung, dass die notwendigen Validierungen
   der Prüfverfahren durchgeführt werden, und
7. Sicherstellung der erforderlichen anfänglichen und
   fortlaufenden Schulung des Personals, das im Be-
   reich der Prüfung tätig ist.

Die Leitung der Herstellung und die Leitung der Quali-
tätskontrolle muss, abgesehen von den Fällen des § 14
Abs. 2 und 2b des Arzneimittelgesetzes, voneinander
unabhängig sein.
  (2) Soweit Fertigarzneimittel in den Verkehr gebracht
werden, sind zusätzlich die Verantwortungsbereiche
von Stufenplanbeauftragten nach Maßgabe des § 63a
des Arzneimittelgesetzes und von Informationsbeauf-
tragten nach Maßgabe des § 74a des Arzneimittelge-
setzes festzulegen.
   (3) Wer Arzneimittel oder Produkte menschlicher
Herkunft herstellt oder einführt, ohne einer Erlaubnis
nach § 13 oder § 72 des Arzneimittelgesetzes zu be-
dürfen, hat Personen festzulegen, die für die Herstel-
lung einschließlich der Freigabe, für die Lagerung und
für die Qualitätskontrolle verantwortlich sind.

                          § 13
                      Herstellung

   (1) Die Herstellungsvorgänge sind mit Ausnahme der

Freigabe unter Verantwortung der Leitung der Herstel-

lung nach vorher erstellten schriftlichen Anweisungen

und Verfahrensbeschreibungen (Herstellungsanwei-

sung) durchzuführen. Sie müssen in Übereinstimmung

mit der Guten Herstellungspraxis sowie den anerkann-

ten pharmazeutischen Regeln erfolgen.

   (2) Bei Arzneimitteln, die zugelassen oder registriert

sind, muss die Herstellungsanweisung den Zulas-

sungs- oder Registrierungsunterlagen, bei Prüfpräpara-

ten den Genehmigungsunterlagen für die klinische Prü-

fung, in der sie zur Anwendung kommen, entsprechen.

   (3) Zur Herstellung von Arzneimitteln sind nur Wirk-

stoffe und bestimmte Hilfsstoffe im Sinne von § 1 Abs. 1

Nr. 5 als Ausgangsstoffe zu verwenden, die gemäß der

Guten Herstellungspraxis hergestellt wurden. Satz 1 gilt

für die Herstellung von Prüfpräparaten entsprechend,
wobei die Anforderungen an den Wirkstoff dem jeweili-
gen Entwicklungsstadium des Prüfpräparates anzupas-
sen sind. Es dürfen nur Ausgangsstoffe und Arzneimit-
tel verwendet werden, deren Qualität festgestellt und
entsprechend kenntlich gemacht worden ist.

   (4) Durch räumliche oder zeitliche Trennung der ein-

zelnen Herstellungsvorgänge oder durch andere geeig-

nete technische oder organisatorische Maßnahmen ist
Vorsorge zu treffen, dass Kreuzkontaminationen und
Verwechslungen vermieden werden. Bei der Herstel-
lung von Prüfpräparaten sind darüber hinaus beson-
dere Vorsichtsmaßnahmen während und nach der Ver-
blindung im Sinne von § 3 Abs. 10 der GCP-Verordnung
einzuhalten.
   (5) Die zur Herstellung angewandten Verfahren sind
nach dem jeweiligen Stand von Wissenschaft und
Technik zu validieren. Kritische Phasen eines Herstel-
lungsverfahrens müssen regelmäßig revalidiert werden.
Abweichend von Satz 1 ist bei Prüfpräparaten der Her-
stellungsprozess als Ganzes zu validieren, soweit dies
angezeigt ist, wobei der Produktentwicklungsphase
Rechnung zu tragen ist; kritische Prozessschritte sind
stets zu validieren. Alle Schritte für die Auslegung und
die Entwicklung des Herstellungsprozesses für das
Prüfpräparat sind vollständig zu dokumentieren.
   (6) Es müssen angemessene und ausreichende Mit-
tel für die Durchführung der Inprozesskontrollen zur
Verfügung stehen.
   (7) Die Herstellung jeder Charge ist gemäß der Her-
stellungsanweisung nach Absatz 1 durchzuführen und
vollständig zu protokollieren (Herstellungsprotokoll).
Alle Abweichungen im Prozess und von der Festlegung
der Spezifikation sind zu dokumentieren und gründlich
zu untersuchen. Soweit das Produkt nicht in Chargen
hergestellt wird, gilt Satz 1 entsprechend.

  (8) Im Herstellungsprotokoll ist von der Leitung der
Herstellung mit Datum und Unterschrift zu bestätigen,
dass die Charge entsprechend der Herstellungsanwei-
sung hergestellt wurde.

                          § 14
                        Prüfung
   (1) Ausgangsstoffe und Endprodukte sowie erforder-
lichenfalls auch Zwischenprodukte sind unter Verant-
wortung der Leitung der Qualitätskontrolle nach vorher
erstellten schriftlichen Anweisungen und Verfahrensbe-
schreibungen (Prüfanweisung) zu prüfen. Die Prüfung

muss in Übereinstimmung mit der Guten Herstellungs-

praxis sowie den anerkannten pharmazeutischen Re-

geln erfolgen. Die Sätze 1 und 2 gelten entsprechend

für Behältnisse, äußere Umhüllungen, Verpackungs-

und Kennzeichnungsmaterialien sowie Packungsbeila-

gen.

   (2) Bei Arzneimitteln, die zugelassen oder registriert

sind, muss die Prüfanweisung den Zulassungs- oder

Registrierungsunterlagen, bei Prüfpräparaten den Ge-

nehmigungsunterlagen für die klinische Prüfung, in der

sie zur Anwendung kommen, entsprechen.

   (3) Die zur Prüfung angewandten Verfahren sind

nach dem jeweiligen Stand von Wissenschaft und

Technik zu validieren. Kritische Prüfverfahren müssen

regelmäßig dahingehend bewertet werden, ob sie noch

valide sind und erforderlichenfalls revalidiert werden.

   (4) Die Prüfung ist gemäß der Prüfanweisung nach
Absatz 1 durchzuführen und vollständig zu protokollie-
ren (Prüfprotokoll). Alle Abweichungen im Prozess und
von der Festlegung in der Spezifikation sind zu doku-
mentieren und gründlich zu untersuchen. Die Leitung
der Qualitätskontrolle hat im Prüfprotokoll mit Datum

und Unterschrift zu bestätigen, dass die Prüfung ent-

sprechend der Prüfanweisung durchgeführt worden ist
und das Produkt die erforderliche Qualität besitzt.

   (5) Wurde die erforderliche Qualität festgestellt, sind
die Produkte entsprechend kenntlich zu machen; bei
zeitlicher Begrenzung der Haltbarkeit ist das Enddatum
anzugeben.
   (6) Ausgangsstoffe, Zwischen- und Endprodukte,
die den Anforderungen an die Qualität nicht genügen,
sind als solche kenntlich zu machen und abzusondern.
Über die weiteren Maßnahmen ist von dazu befugtem
Personal zu entscheiden. Die Maßnahmen sind zu do-
kumentieren.

                          § 15
                    Kennzeichnung
   (1) Arzneimittel, die zur Anwendung bei Menschen
bestimmt und keine Fertigarzneimittel oder Prüfpräpa-
rate sind, dürfen im Geltungsbereich des Arzneimittel-
gesetzes nur in den Verkehr gebracht werden, wenn
ihre Behältnisse und, soweit verwendet, die äußeren
Umhüllungen nach § 10 Abs. 1 Nr. 1, 2, 4, 6 und 9
des Arzneimittelgesetzes in gut lesbarer Schrift, in
deutscher Sprache und auf dauerhafte Weise gekenn-
zeichnet sind.
   (2) Fertigarzneimittel, die Arzneimittel im Sinne des
§ 2 Abs. 2 Nr. 1a, 2 oder 3 des Arzneimittelgesetzes
sind, dürfen nur in den Verkehr gebracht werden, wenn
ihre Behältnisse und, soweit verwendet, ihre äußeren
Umhüllungen nach § 10 des Arzneimittelgesetzes ge-
kennzeichnet sind. Die Angaben über die Darreichungs-
form, die Wirkstoffe und die Wartezeit können entfallen.
Bei diesen Arzneimitteln sind auf dem Behältnis oder,
soweit verwendet, auf der äußeren Umhüllung oder ei-
ner Packungsbeilage zusätzlich anzugeben

1. die Anwendungsgebiete,
2. die Gegenanzeigen,
3. die Nebenwirkungen,
4. die Wechselwirkungen mit anderen Mitteln.
   (3) Fertigarzneimittel, die Arzneimittel im Sinne des
§ 2 Abs. 2 Nr. 4 des Arzneimittelgesetzes sind, dürfen
nur in den Verkehr gebracht werden, wenn ihre Behält-
nisse und, soweit verwendet, ihre äußeren Umhüllun-
gen nach § 10 Abs. 1, 2, 6, 8 und 9 des Arzneimittel-
gesetzes gekennzeichnet sind. Die Angaben über die
Darreichungsform können entfallen. Die Wirkstoffe sind

bei Arzneimitteln im Sinne des § 2 Abs. 2 Nr. 4 des

Arzneimittelgesetzes nach Art und Menge anzugeben,

soweit sie für die Funktion des Arzneimittels charakte-

ristisch sind. Besteht das Fertigarzneimittel aus mehre-
ren Teilen, so sind auf dem Behältnis und, soweit ver-
wendet, auf der äußeren Umhüllung die Chargenbe-
zeichnungen der einzelnen Teile anzugeben. Ist die An-
gabe der Wirkstoffe nach Art und Menge auf dem Be-
hältnis aus Platzmangel nicht möglich, so ist sie auf der
äußeren Umhüllung oder, sofern auch dies aus Platz-
mangel nicht möglich ist, in einem dem Behältnis bei-
gefügten Informationsblatt vorzunehmen.
    (4) Bei Arzneimitteln, die der Zulassung oder Regis-
trierung nicht bedürfen, entfällt die Angabe der Zulas-
sungsnummer oder Registrierungsnummer.

   (5) Produkte menschlicher Herkunft sind auf ihren

Behältnissen und, soweit verwendet, ihren äußeren

Umhüllungen in gut lesbarer Schrift in deutscher oder

englischer Sprache und auf dauerhafte Weise mindes-

tens wie folgt zu kennzeichnen:

1. Name oder Firma und Anschrift des Herstellers des

   Produkts und, soweit unterschiedlich, des Herstel-

   lers, der das Produkt abgefüllt, umgefüllt, umge-

   packt oder umgekennzeichnet hat,

2. Bezeichnung oder Identifizierungscode des Pro-
   dukts, verbunden mit dem Hinweis „menschlicher
   Herkunft“ und, soweit möglich und zutreffend, sei-
   nes Reinheitsgrades, der Referenz zu einem Arznei-
   buch sowie die internationale Kurzbezeichnung der
   Weltgesundheitsorganisation,
3. soweit zutreffend, Inhalt nach Gewicht oder Raum-
   inhalt; sind biologische Einheiten oder andere Anga-
   ben zur Wertigkeit wissenschaftlich gebräuchlich, so
   sind diese zu verwenden,
4. Chargenbezeichnung des Fertigprodukts oder, so-
   weit das Produkt nicht in Chargen hergestellt wird,
   das Herstellungsdatum und, soweit zutreffend, zu-
   sätzlich auch des abgefüllten, umgefüllten, umge-
   packten oder umgekennzeichneten Produkts,
5. Verfalldatum oder Nachtestdatum und

6. besondere Transport- oder Lagerbedingungen, so-
   weit für die Aufrechterhaltung der Qualität des Pro-
   dukts erforderlich.
In begründeten Fällen kann die zuständige Behörde
Ausnahmen über die Kennzeichnung zulassen.

                           § 16
           Freigabe zum Inverkehrbringen

  (1) Die Freigabe einer Charge zum Inverkehrbringen
darf von der sachkundigen Person nach § 14 des Arz-
neimittelgesetzes, die mit dem Produkt und mit den für
dessen Herstellung und Prüfung eingesetzten Verfahren
vertraut ist, nur nach von ihr vorher erstellten schriftli-
chen Anweisungen und Verfahrensbeschreibungen
nach Absatz 2 oder 3 Satz 2 vorgenommen werden.
  (2) Die Freigabe darf nur erfolgen, wenn
1. das Herstellungsprotokoll und das Prüfprotokoll ord-
   nungsgemäß unterzeichnet sind,
2. zusätzlich zu den analytischen Ergebnissen essen-
   zielle Informationen wie die Herstellungsbedingun-
   gen und die Ergebnisse der Inprozesskontrollen be-
   rücksichtigt wurden,

3. die Überprüfung der Herstellungs- und Prüfunterla-

   gen die Übereinstimmung der Produkte mit ihren

   Spezifikationen, einschließlich der Endverpackung,

   bestätigt hat und

4. bei zugelassenen oder registrierten Arzneimitteln die
   Übereinstimmung mit den Zulassungs- oder Regis-
   trierungsunterlagen und bei Prüfpräparaten die Über-
   einstimmung mit den Unterlagen für die Genehmi-
   gung für die klinische Prüfung, in der sie zur Anwen-
   dung kommen, vorliegt.
   (3) Soweit verflüssigte medizinische Gase nach § 13
Abs. 3 des Arzneimittelgesetzes umgefüllt werden, ist
abweichend von Absatz 2 nur das Lieferbehältnis des
Tankfahrzeuges vor dem Inverkehrbringen freizugeben.
Die Dokumentation zur Befüllung des Endbehältnisses
ist der Leitung der Herstellung und der sachkundigen

Person nachträglich unverzüglich vorzulegen und von

diesen schriftlich zu bestätigen. Der in § 19 des Arznei-

mittelgesetzes definierte Verantwortungsbereich der

sachkundigen Person bleibt unberührt.

   (4) Sofern die Herstellung oder Qualitätskontrolle in

mehreren Stufen, gegebenenfalls auch an unterschied-

lichen Orten oder bei unterschiedlichen Herstellern

ausgeführt wird oder die komplette Herstellung mit

Ausnahme der Freigabe in anderen Betrieben und Ein-
richtungen erfolgt, kann die sachkundige Person nach
§ 14 des Arzneimittelgesetzes die von anderen sach-
kundigen Personen vorgenommenen Bestätigungen
über die Teilherstellungsstufen oder Prüfungen inner-
halb eines von ihr anerkannten Qualitätssystems zur
Entscheidung über die Freigabe der Fertigprodukt-
charge heranziehen. Sie ist für die Freigabe zum Inver-
kehrbringen der Charge insgesamt persönlich verant-
wortlich. Satz 1 gilt entsprechend für Bestätigungen,
die von sachkundigen Personen nach Artikel 48 der
Richtlinie 2001/83/EG oder Artikel 52 der Richtlinie
2001/82/EG vorgelegt werden.
   (5) In den Fällen des Absatzes 4 hat sich die sach-
kundige Person nach § 14 des Arzneimittelgesetzes
durch persönliche Kenntnisnahme oder durch Bestäti-
gung anderer ausreichend sachkundiger und geeigne-
ter Personen davon zu überzeugen, dass der Hersteller
in der Lage ist, in Übereinstimmung mit der Guten Her-
stellungspraxis und entsprechend der Herstellungs-
und Prüfanweisung herzustellen und zu prüfen. Die
Herstellung muss in einem Land, das nicht Mitglied-
staat der Europäischen Union oder anderer Vertrags-
staat des Abkommens über den Europäischen Wirt-
schaftsraum ist, nachweislich nach Standards erfolgen,
die den von der Europäischen Gemeinschaft festgeleg-
ten Standards der Guten Herstellungspraxis zumindest
gleichwertig sind. Der Hersteller muss für die Durchfüh-
rung der jeweiligen Tätigkeit nach nationaler Regelung
befugt sein.
   (6) Die sachkundige Person nach § 14 des Arznei-
mittelgesetzes kann sich in Fällen kurzfristiger Verhin-
derung, insbesondere durch Krankheit oder Urlaub, nur
von Personen vertreten lassen, die über die Sachkennt-
nis nach § 15 des Arzneimittelgesetzes verfügen.

   (7) Der Inhaber einer Erlaubnis nach § 13 oder § 72
des Arzneimittelgesetzes hat der sachkundigen Person
nach § 14 des Arzneimittelgesetzes die Durchführung
ihrer Aufgabe zu ermöglichen und ihr insbesondere alle
erforderlichen Mittel zur Verfügung zu stellen.

                          § 17
            Inverkehrbringen und Einfuhr

   (1) Arzneimittel, Blutprodukte und andere Blutbe-

standteile sowie Produkte menschlicher Herkunft, die

im Geltungsbereich des Arzneimittelgesetzes herge-

stellt und geprüft wurden, dürfen nur in den Verkehr

gebracht werden, wenn sie gemäß § 16 freigegeben

wurden. Soweit die Arzneimittel, Blutprodukte und an-
deren Blutbestandteile sowie Produkte menschlicher
Herkunft in den Geltungsbereich des Arzneimittelgeset-
zes verbracht oder eingeführt wurden, darf die Freigabe
nach § 16 zum Inverkehrbringen nur erfolgen, wenn die
Herstellung in einem Betrieb durchgeführt wurde, der
dafür nach dem jeweiligen nationalen Recht befugt ist,
und die Prüfung nach § 14 im Geltungsbereich des Arz-
neimittelgesetzes durchgeführt wurde. Die Prüfung soll
neben der vollständigen qualitativen und quantitativen
Analyse, insbesondere der Wirkstoffe, auch alle sons-
tigen Überprüfungen erfassen, die erforderlich sind, um
die jeweilige Produktqualität zu gewährleisten. Satz 2
gilt nicht für Prüfpräparate.
   (2) Bei einem Verbringen aus einem Mitgliedstaat der
Europäischen Union oder einem anderen Vertragsstaat
des Abkommens über den Europäischen Wirtschafts-
raum in den Geltungsbereich des Arzneimittelgesetzes
kann von der Prüfung nach Absatz 1 abgesehen wer-
den, wenn die Prüfung in dem Mitgliedstaat oder in
dem anderen Vertragsstaat nach den dort geltenden
Rechtsvorschriften durchgeführt und die von der sach-
kundigen Person unterzeichneten Kontrollberichte bei-
gefügt wurden.
   (3) Bei einer Einfuhr aus Ländern, die nicht Mitglied-
staaten der Europäischen Union oder andere Vertrags-
staaten des Abkommens über den Europäischen Wirt-
schaftsraum sind, kann von der Prüfung nach Absatz 1
abgesehen werden, wenn die Voraussetzungen nach

§ 72a Satz 1 Nr. 1 des Arzneimittelgesetzes, bei Blut-

produkten, die keine Arzneimittel sind und bei Produk-

ten menschlicher Herkunft auch nach § 72a Satz 1 Nr. 2
des Arzneimittelgesetzes erfüllt sind oder die Prüfung
schon in einem anderen Mitgliedstaat der Europäischen
Union durchgeführt wurde und entsprechende Kontroll-
berichte übermittelt wurden.
   (4) Sofern Prüfpräparate, die in einem Land herge-
stellt wurden, das nicht Mitgliedstaat der Europäischen
Union oder anderer Vertragsstaat des Abkommens

über den Europäischen Wirtschaftsraum ist und für die
eine Genehmigung für das Inverkehrbringen im Her-
kunftsland vorliegt, in einer klinischen Prüfung als Ver-
gleichspräparate eingesetzt werden sollen, trägt die
sachkundige Person nach § 14 des Arzneimittelgeset-
zes die Verantwortung dafür, dass jede Herstellungs-
charge allen erforderlichen Prüfungen unterzogen wur-
de, um die Qualität der Präparate gemäß den Geneh-
migungsunterlagen für die klinische Prüfung, in der sie
zur Anwendung kommen, zu bestätigen. Satz 1 gilt
auch dann, wenn der sachkundigen Person nach § 14
des Arzneimittelgesetzes keine Unterlagen erhältlich
sind, die bestätigen, dass jede Produktionscharge nach
Standards hergestellt wurde, die den von der Gemein-
schaft festgelegten Standards der Guten Herstellungs-
praxis mindestens gleichwertig sind.

   (5) Die sachkundige Person nach § 14 des Arznei-
mittelgesetzes hat gemäß § 19 Satz 2 des Arzneimittel-
gesetzes in einem fortlaufenden Register oder einem
hierfür vorgesehenen vergleichbaren Dokument für jede
Arzneimittelcharge die Einhaltung der Vorschriften des

Arzneimittelgesetzes und der vorliegenden Verordnung

zu bescheinigen, bevor die Charge in den Verkehr ge-

bracht wird. Sofern anschließend Chargen zurückgeru-

fen werden, ist dies in dem Register oder einem ver-

gleichbaren Dokument zu vermerken.

   (6) Soweit durch Rechtsvorschrift nichts anderes zu-
gelassen ist, dürfen Fertigarzneimittel nur an Betriebe
und Einrichtungen geliefert werden, die über eine Er-
laubnis nach § 13, § 52a oder § 72 des Arzneimittel-
gesetzes verfügen oder zur Abgabe an den Endver-
braucher befugt sind oder an andere Einrichtungen
oder Personen, die gemäß § 47 des Arzneimittelgeset-
zes Arzneimittel beziehen dürfen. Satz 1 gilt entspre-
chend für Betriebe, die im Besitz einer Erlaubnis nach
Artikel 40 oder einer Genehmigung nach Artikel 77 der
Richtlinie 2001/83/EG oder einer Erlaubnis nach Arti-
kel 44 oder einer Genehmigung nach Artikel 65 der
Richtlinie 2001/82/EG sind. Den Lieferungen sind aus-
reichende Unterlagen beizufügen, aus denen insbeson-
dere das Datum der Auslieferung, die Bezeichnung und
Menge des Arzneimittels sowie Name und Anschrift
des Lieferanten und des Empfängers hervorgehen. Im
Falle der Lieferung an Betriebe und Einrichtungen, die
entsprechend Satz 1 oder Satz 2 über eine Erlaubnis
oder eine Genehmigung verfügen, muss zusätzlich die
Chargenbezeichnung des jeweiligen Arzneimittels an-
gegeben werden. Darüber hinaus muss unter Angabe
der ausstellenden Behörde und des Ausstellungsda-
tums bestätigt werden, dass der Lieferant über eine Er-
laubnis nach § 13, § 52a oder § 72 des Arzneimittel-
gesetzes verfügt. Die Verpflichtung zur zusätzlichen
Angabe der Chargenbezeichnung gilt auch

1. bei der Abgabe von Arzneimitteln an Krankenhaus-

   apotheken und krankenhausversorgende Apotheken

   für die Zwecke der Belieferung von Krankenhäusern,

2. im Falle von Blutzubereitungen, Sera aus menschli-
   chem Blut und Zubereitungen aus anderen Stoffen
   menschlicher Herkunft sowie gentechnisch herge-
   stellten Blutbestandteilen, die fehlende Blutbestand-
   teile ersetzen, auch bei Lieferung an Betriebe und
   Einrichtungen zur Abgabe an den Endverbraucher
   sowie
3. bei Abgabe von zur Anwendung bei Tieren bestimm-
   ten verschreibungspflichtigen Arzneimitteln.

                           § 18
                    Rückstellmuster
   (1) Die für die Freigabe nach § 16 verantwortliche
sachkundige Person nach § 14 des Arzneimittelgeset-
zes hat sicherzustellen, dass Rückstellmuster von jeder
Charge eines Fertigarzneimittels in ausreichender
Menge zum Zwecke einer gegebenenfalls erforderli-
chen analytischen Nachtestung und zum Nachweis
der Kennzeichnung einschließlich der Packungsbeilage
mindestens ein Jahr über den Ablauf des Verfalldatums
hinaus aufbewahrt werden. Wenn der Betrieb, in dem
die Freigabe erfolgt, nicht gleichzeitig der pharmazeuti-
sche Unternehmer ist, oder wenn mehr als ein Betrieb
in die Herstellung einer Charge involviert ist, ist die Ver-
antwortlichkeit für die Rückstellmusterlagerung im
Sinne des § 9 vertraglich zu regeln. Für den Fall einer
Schließung des Betriebs, in dem die Rückstellmusterla-
gerung erfolgt, hat der pharmazeutische Unternehmer
Vorsorge zu treffen, dass die Rückstellmuster während
des gesamten Aufbewahrungszeitraums nach Satz 1
vorgehalten werden. Sofern eine Charge in zwei oder
mehreren Arbeitsgängen endgültig verpackt wird, ist
grundsätzlich jeweils mindestens ein Rückstellmuster
pro Verpackungsvorgang aufzubewahren. Bei parallel
importierten oder parallel vertriebenen Arzneimitteln
findet Satz 4 nur Anwendung, sofern deren Sekundär-
verpackung zum Zwecke der Änderung der Kennzeich-
nung oder der Packungsbeilage geöffnet wird. Bei Arz-
neimitteln, deren Herstellung für den Einzelfall oder in
kleinen Mengen erfolgt und deren Lagerung besondere
Probleme bereitet, kann die zuständige Behörde Aus-
nahmen über die Muster und ihre Aufbewahrung zulas-
sen.

   (2) Die für die Freigabe nach § 16 verantwortliche
sachkundige Person nach § 14 des Arzneimittelgeset-
zes hat sicherzustellen, dass Rückstellmuster von jeder
Charge der für die Arzneimittelherstellung verwendeten
Ausgangsstoffe mindestens zwei Jahre nach Freigabe
der unter Verwendung dieser Ausgangsstoffe herge-
stellten Arzneimittel aufbewahrt werden, es sei denn,
in den Zulassungsunterlagen ist eine kürzere Haltbar-
keit angegeben. Satz 1 gilt nicht für Lösungsmittel,
Gase und Wasser. Absatz 1 Satz 6 findet entspre-
chende Anwendung.
   (3) Abweichend von Absatz 1 hat die für die Freigabe
nach § 16 verantwortliche sachkundige Person nach
§ 14 des Arzneimittelgesetzes sicherzustellen, dass
von Prüfpräparaten sowie deren Kennzeichnungs- und
bedruckte Verpackungsmaterialien ausreichende Mus-
ter jeder Herstellungscharge mindestens zwei Jahre
nach Abschluss oder Abbruch der letzten klinischen
Prüfung, bei der die betreffende Charge zur Anwen-
dung kam, aufbewahrt werden. Soweit Angaben nach
§ 5 der GCP-Verordnung in Begleitdokumenten ge-
macht werden, sind auch die Muster dieser Begleitdo-
kumente für jede Charge aufzubewahren.
   (4) Die Aufbewahrung der Rückstellmuster eines Fer-
tigarzneimittels nach Absatz 1 muss im Geltungsbe-
reich des Arzneimittelgesetzes erfolgen. Von Satz 1
kann abgesehen werden, wenn die Rückstellmuster in
einem Mitgliedstaat der Europäischen Union oder in ei-

nem anderen Vertragsstaat des Abkommens über den
Europäischen Wirtschaftsraum gelagert werden.

                          § 19
            Beanstandungen und Rückruf
   (1) Der oder die Stufenplanbeauftragte ist dafür ver-
antwortlich, dass alle bekannt gewordenen Meldungen
über Arzneimittelrisiken nach schriftlich festgelegtem
Verfahren gesammelt sowie alle Beanstandungen sys-
tematisch aufgezeichnet werden. Dabei ist die sofortige
Überprüfung der Meldungen unverzüglich zu veranlas-
sen und daraufhin zu bewerten, ob ein Arzneimittel-
risiko vorliegt, wie schwerwiegend es ist und welche
Maßnahmen zur Risikoabwehr geboten sind. Die not-
wendigen Maßnahmen sind zu koordinieren und der
sachkundigen Person nach § 14 des Arzneimittelgeset-
zes zur Kenntnis zu bringen, damit diese erforderlichen-
falls die ihrerseits notwendigen Maßnahmen ergreifen
kann, insbesondere, wenn es sich um ein Qualitätspro-
blem handeln könnte. Die Wirksamkeit der Verfahren ist
regelmäßig zu überprüfen.
   (2) Der oder die Stufenplanbeauftragte hat die zu-
ständige Behörde über jeden Mangel, der zu einem
Rückruf oder zu einer ungewöhnlichen Einschränkung
des Vertriebs führen könnte, unverzüglich zu unterrich-
ten und dabei auch mitzuteilen, in welche Staaten das
Arzneimittel verbracht oder ausgeführt wurde. Darüber
hinaus ist die Behörde auch über jeden begründeten
Verdacht einer Arzneimittelfälschung unverzüglich zu
unterrichten.
   (3) Der oder die Stufenplanbeauftragte hat die nach
dem Arzneimittelgesetz bestehenden Anzeigepflichten
zu erfüllen, soweit sie Arzneimittelrisiken betreffen. Die
Meldeverpflichtungen nach § 14 der GCP-Verordnung
bleiben unberührt.

   (4) Absatz 1 gilt für Prüfpräparate entsprechend. Der
oder die Stufenplanbeauftragte ist dafür verantwortlich,
dass in Zusammenarbeit mit dem Sponsor Beanstan-
dungen systematisch aufgezeichnet, überprüft und wir-
kungsvolle systematische Vorkehrungen getroffen wer-
den, damit eine weitere Anwendung der Prüfpräparate
verhindert werden kann, sofern dies notwendig ist. Je-
der Mangel, der zu einem Rückruf oder zu einer unge-
wöhnlichen Einschränkung des Vertriebs führen könnte,
ist zu dokumentieren und zu untersuchen und die zu-
ständige Behörde unverzüglich davon zu unterrichten
und dabei auch mitzuteilen, an welche Prüfstellen in-
nerhalb oder außerhalb des Geltungsbereiches des
Arzneimittelgesetzes das Prüfpräparat ausgeliefert wur-
de. Sofern das Prüfpräparat ein zugelassenes Arznei-
mittel ist, muss der oder die Stufenplanbeauftragte in
Zusammenarbeit mit dem Sponsor den Zulassungsin-
haber über jeden Mangel informieren, der mit dem zu-
gelassenen Arzneimittel in Verbindung stehen kann.
   (5) Über den Inhalt der Meldungen, die Art der Über-
prüfung und die dabei gewonnenen Erkenntnisse, das
Ergebnis der Bewertung, die koordinierten Maßnahmen
und die Benachrichtigungen hat der oder die Stufen-
planbeauftragte Aufzeichnungen zu führen.
   (6) Der oder die Stufenplanbeauftragte soll von den
Verkaufs- oder Vertriebseinheiten unabhängig sein und
kann sich nur von Personen vertreten lassen, die über
die Sachkenntnis nach § 63a Abs. 2 des Arzneimittel-
gesetzes verfügen und muss im Geltungsbereich des
Arzneimittelgesetzes oder in einem anderen Mitglied-
staat der Europäischen Union ansässig sein.
   (7) Soweit ein pharmazeutischer Unternehmer an-
dere als die in § 63a Abs. 1 Satz 1 des Arzneimittelge-
setzes genannten Produkte in den Verkehr bringt, hat er
eine entsprechende Person mit der Wahrnehmung der
Aufgaben des oder der Stufenplanbeauftragten zu be-
auftragen. Die entsprechend beauftragte Person ist für
die Einhaltung der Verpflichtungen nach den Absätzen 1
bis 5 verantwortlich.
   (8) Der pharmazeutische Unternehmer hat dafür zu
sorgen, dass alle im Betrieb eingehenden Meldungen
über Arzneimittelrisiken und Beanstandungen sowie In-
formationen für die Beurteilung des Nutzen-Risiko-Ver-
hältnisses eines Arzneimittels unverzüglich dem oder
der Stufenplanbeauftragten oder der nach Absatz 7
Satz 1 entsprechend beauftragten Person mitgeteilt
werden.

                         § 20
         Aufbewahrung der Dokumentation
   (1) Alle Aufzeichnungen über den Erwerb, die Her-
stellung einschließlich der Freigabe, die Prüfung, Lage-
rung, das Verbringen in den oder aus dem Geltungsbe-
reich des Arzneimittelgesetzes, die Einfuhr oder die
Ausfuhr, das Inverkehrbringen einschließlich der Auslie-
ferung sowie Aufzeichnungen über die Tierhaltung und
Aufzeichnungen der mit dem Stufenplan beauftragten
oder der nach § 19 Abs. 7 Satz 1 entsprechend beauf-
tragten Person sind vollständig und mindestens bis ein
Jahr nach Ablauf des Verfalldatums, jedoch nicht weni-
ger als fünf Jahre aufzubewahren. Die Aufbewahrung
muss in einem geeigneten Bereich der von der Erlaub-
nis nach § 13 oder § 72 des Arzneimittelgesetzes er-
fassten Räume erfolgen. Die Zugriffsberechtigung zu
den Aufzeichnungen nach Satz 1 ist durch geeignete
Maßnahmen auf dazu befugte Personen einzuschrän-
ken. Für den Fall einer Schließung des Hersteller- oder
Prüfbetriebs, in dem die Aufbewahrung der Dokumen-
tation nach Satz 1 erfolgt, hat der pharmazeutische Un-
ternehmer Vorsorge zu treffen, dass die Dokumentation
während der gesamten Aufbewahrungszeit vorgehalten
wird.
   (2) Abweichend von Absatz 1 sind bei Blutzuberei-
tungen, Sera aus menschlichem Blut und gentechnisch

hergestellten Plasmaproteinen zur Behandlung von Hä-

mostasestörungen zum Zwecke der Rückverfolgbarkeit

Aufzeichnungen mit Angaben

1. zur Identifizierung der Spendeeinrichtung,
2. zur Identifizierung des Spenders,
3. über die Bezeichnung des Arzneimittels,
4. zur Chargenbezeichnung,

5. zur Gewinnung der Spende (Jahr, Monat, Tag),
6. zum Datum der Abgabe und
7. über den Namen oder die Firma des Empfängers
in lesbarer Form in einem geeigneten Speichermedium
mindestens 30 Jahre aufzubewahren oder zu spei-
chern. Die Angaben müssen gelöscht werden, wenn
die Aufbewahrung oder Speicherung nicht mehr erfor-
derlich ist. Werden die Aufzeichnungen länger als
30 Jahre aufbewahrt oder gespeichert, sind sie zu ano-
nymisieren.

   (3) Aufzeichnungen zu Gewebezubereitungen sind
abweichend von Absatz 1, soweit zum Zwecke der
Rückverfolgbarkeit erforderlich, mindestens 30 Jahre
nach der klinischen Verwendung der Arzneimittel aufzu-
bewahren. Die Rückverfolgbarkeit muss auch andere
Produkte und Materialien einschließen, die im Herstel-
lungsverfahren mit den Produkten menschlicher Her-
kunft oder den Arzneimitteln in Berührung gekommen
sind und Auswirkungen auf deren Qualität und Sicher-
heit haben können.
  (4) Absatz 1 gilt bei Prüfpräparaten mit der Maßga-
be, dass die Unterlagen mindestens fünf Jahre nach
Abschluss oder Abbruch der letzten klinischen Prüfung,
bei der die betreffende Charge zur Anwendung kam,
aufzubewahren sind.

                    Abschnitt 4
               Wirkstoffe
       nicht menschlicher Herkunft

                          § 21
                Organisationsstruktur
   (1) Das QM-System nach § 3 muss insbesondere die
Organisationsstruktur sowie die Verfahren, Prozesse
und alle Aktivitäten umfassen, die notwendig sind, um
sicherzustellen, dass der Wirkstoff die vorgesehenen
Spezifikationen für Qualität und Reinheit erfüllt. Es
muss mindestens eine Qualitätssicherungseinheit auf-
weisen, die von der Produktion unabhängig ist. Die
Qualitätssicherungseinheit muss in alle qualitätsbezo-
genen Angelegenheiten einbezogen werden.

  (2) Soweit Wirkstoffe hergestellt oder eingeführt wer-
den, die der Erlaubnispflicht nach § 13 oder § 72 des
Arzneimittelgesetzes unterliegen, findet § 12 Abs. 1 An-
wendung.
   (3) Wer Wirkstoffe herstellt oder einführt, ohne einer
Erlaubnis nach § 13 oder § 72 des Arzneimittelgesetzes
zu bedürfen, hat die zur Freigabe von Zwischenproduk-
ten und Wirkstoffen berechtigten Personen entspre-
chend festzulegen.

                          § 22
                      Herstellung

  (1) Die Herstellungsvorgänge einschließlich der In-

prozesskontrollen sind nach vorher erstellten schriftli-

chen Anweisungen und Verfahrensbeschreibungen

(Herstellungsanweisung) und in Übereinstimmung mit
der Guten Herstellungspraxis durchzuführen.
   (2) Bei der nach § 13 des Arzneimittelgesetzes er-
laubnispflichtigen Wirkstoffherstellung ist die Leitung
der Herstellung verantwortlich für die Genehmigung
der Herstellungsanweisung, soweit nicht die Freigabe
betroffen ist. In anderen Betrieben und Einrichtungen
ist es die Qualitätssicherungseinheit.
  (3) Es dürfen nur Ausgangs- oder Zwischenprodukte
verwendet werden, deren Qualität festgestellt und ent-
sprechend kenntlich gemacht worden ist.
   (4) Durch räumliche oder zeitliche Trennung der ein-
zelnen Herstellungsvorgänge oder durch andere geeig-
nete technische oder organisatorische Maßnahmen ist
Vorsorge zu treffen, dass Kreuzkontaminationen und
Verwechslungen vermieden werden.
   (5) Die zur Herstellung angewandten Verfahren sind,
soweit diese kritisch für die Qualität oder Reinheit des
Wirkstoffs sind, nach dem jeweiligen Stand von Wis-
senschaft und Technik zu validieren. Kritische Phasen
eines Herstellungsverfahrens sind regelmäßig zu revali-
dieren.
   (6) Die Herstellung jeder Charge einschließlich ihrer
Verpackung ist gemäß der Herstellungsanweisung nach
Absatz 1 durchzuführen und vollständig zu protokollie-
ren (Herstellungsprotokoll). Alle Abweichungen im Pro-
zess und von der Festlegung in der Spezifikation sind
zu dokumentieren und zu bewerten; kritische Abwei-

chungen sind zu untersuchen. Soweit der Wirkstoff

nicht in Chargen hergestellt wird, gelten die Sätze 1

und 2 entsprechend.

   (7) Im Herstellungsprotokoll ist in Betrieben und Ein-
richtungen, die der Erlaubnispflicht nach § 13 des Arz-
neimittelgesetzes unterliegen, von der Leitung der Her-
stellung mit Datum und Unterschrift zu bestätigen, dass
die Charge entsprechend der Herstellungsanweisung
hergestellt wurde. In anderen Betrieben und Einrichtun-
gen sind eine oder mehrere entsprechende Personen

festzulegen, die für die Überprüfung der Protokolle auf

Vollständigkeit und Richtigkeit verantwortlich sind.

                          § 23
                        Prüfung
   (1) Ausgangsstoffe, Zwischenprodukte und Wirk-
stoffe sind nach vorher erstellten schriftlichen Anwei-
sungen und Verfahrensbeschreibungen (Prüfanwei-
sung) und in Übereinstimmung mit der Guten Herstel-
lungspraxis zu prüfen. Satz 1 gilt entsprechend für Be-
hältnisse, Packmittel und Kennzeichnungsmaterial der
Wirkstoffe.
   (2) Bei Wirkstoffen, deren Herstellung einer Erlaubnis
nach § 13 des Arzneimittelgesetzes bedarf, ist die Lei-
tung der Qualitätskontrolle verantwortlich für die Ge-
nehmigung der Prüfanweisung. In anderen Betrieben
und Einrichtungen ist es die Qualitätssicherungseinheit.
   (3) Die für die Prüfung angewandten Verfahren sind
nach dem jeweiligen Stand von Wissenschaft und
Technik zu validieren, soweit sie nicht in einem Arznei-
buch oder einem vergleichbaren Regelwerk aufgeführt
sind. Kritische Prüfverfahren müssen regelmäßig dahin-
gehend bewertet werden, ob sie noch valide sind und
erforderlichenfalls revalidiert werden.

   (4) Die Prüfung ist gemäß der Prüfanweisung nach
Absatz 1 durchzuführen und vollständig zu protokollie-
ren (Prüfprotokoll). Alle Abweichungen im Prozess und
von der Festlegung in der Spezifikation sind zu doku-
mentieren und gründlich zu untersuchen.

   (5) In Betrieben und Einrichtungen, die einer Erlaub-
nis nach § 13 des Arzneimittelgesetzes bedürfen, hat
die Leitung der Qualitätskontrolle im Prüfprotokoll mit

Datum und Unterschrift zu bestätigen, dass die Prüfung

entsprechend der Prüfanweisung durchgeführt worden

ist und das Produkt die erforderliche Qualität besitzt. In

anderen Betrieben und Einrichtungen sind entspre-

chende Verantwortlichkeiten festzulegen.

   (6) Wurde die erforderliche Qualität festgestellt, sind
die Wirkstoffe entsprechend kenntlich zu machen; bei
zeitlicher Begrenzung der Haltbarkeit ist das Enddatum

anzugeben. Sofern angezeigt, kann anstelle des Verfall-
datums auch ein Nachprüfdatum angegeben werden.
   (7) Ausgangsstoffe, Zwischenprodukte und Wirk-
stoffe, die den Anforderungen an die Qualität nicht ge-
nügen, sind als solche kenntlich zu machen und abzu-
sondern. Über die weiteren Maßnahmen ist von dazu
befugtem Personal zu entscheiden. Die Maßnahmen
sind zu dokumentieren.

                          § 24
                    Kennzeichnung

   (1) Die Kennzeichnung der Zwischenprodukte und

Wirkstoffe ist nach vorher erstellten schriftlichen Anwei-

sungen und Verfahrensbeschreibungen und in Überein-

stimmung mit der Guten Herstellungspraxis durchzu-
führen. Bei der nach § 13 des Arzneimittelgesetzes er-
laubnispflichtigen Wirkstoffherstellung ist die Leitung
der Herstellung verantwortlich für die Genehmigung
der Anweisung und Verfahrensbeschreibung. In ande-
ren Betrieben und Einrichtungen ist es die Qualitätssi-
cherungseinheit.

   (2) Zwischenprodukte und Wirkstoffe sind vor ihrem

Inverkehrbringen auf ihren Behältnissen und, soweit

verwendet, ihren äußeren Umhüllungen in gut lesbarer
Schrift und auf dauerhafte Weise mindestens wie folgt
zu kennzeichnen:
1. Name oder Firma und zusätzlich Anschrift des Her-
   stellers,
2. Bezeichnung oder Identifizierungscode des Pro-
   dukts, soweit möglich auch seines Reinheitsgrades;
   soweit zutreffend, Referenz zu einem Arzneibuch
   und – soweit vorhanden – internationale Kurzbe-
   zeichnung der Weltgesundheitsorganisation,
3. Inhalt nach Gewicht oder Rauminhalt; sind biologi-
   sche Einheiten oder andere Angaben zur Wertigkeit
   wissenschaftlich gebräuchlich, so sind diese zu ver-
   wenden,
4. Chargenbezeichnung oder, soweit das Zwischen-
   produkt oder der Wirkstoff nicht in Chargen herge-
   stellt wird, das Herstellungsdatum,
5. Verfalldatum oder Nachtestdatum,
6. besondere Transport- oder Lagerbedingungen, so-
   weit für die Aufrechterhaltung der Qualität des Wirk-
   stoffs oder Stoffs erforderlich,

7. bei gentechnologisch gewonnenen Wirkstoffen die
   Bezeichnung des bei der Herstellung verwendeten
   gentechnisch veränderten Mikroorganismus oder
   der Zelllinie und

8. bei Wirkstoffen mikrobieller Herkunft die Angabe,
   dass es sich um einen Wirkstoff mikrobieller Her-
   kunft handelt und bei Wirkstoffen tierischer Herkunft
   die Bezeichnung der zur Herstellung verwendeten
   Tierspezies.

   (3) Sofern das Zwischenprodukt oder der Wirkstoff

nachträglich von einem anderen Betrieb als dem Origi-

nalhersteller umgefüllt, umverpackt, umgekennzeichnet

oder freigegeben wurde, ist zusätzlich der Name oder

die Firma und die Anschrift dieses Betriebs sowie die

neue Chargenbezeichnung auf dem Behältnis und, so-
weit verwendet, der äußeren Umhüllung des Zwischen-
produkts oder des Wirkstoffs anzugeben. Die Angaben
sind in deutscher Sprache zu machen, sofern das Zwi-
schenprodukt oder der Wirkstoff im Geltungsbereich
des Arzneimittelgesetzes in den Verkehr gebracht wird.
Weitere Angaben sind zulässig, soweit sie den deut-
schen Angaben nicht widersprechen. Die Sätze 1 bis 3
finden keine Anwendung, sofern es sich um Tätigkeiten
im Einzelfall handelt, die aufgrund einer nachweislichen
Beschädigung des Originalbehältnisses oder seiner
Verpackung erforderlich sind. Eine Tätigkeit im Sinne
von Satz 4 gilt nicht als Herstellungsschritt. Der Vor-
gang ist zu dokumentieren und auf Verlangen der zu-
ständigen Behörde vorzulegen.

                         § 25

           Freigabe zum Inverkehrbringen
   (1) Die Freigabe zum Inverkehrbringen darf nur nach
vorher erstellten schriftlichen Anweisungen und Verfah-
rensbeschreibungen nach Absatz 3 oder Absatz 4
Satz 1 von Personen vorgenommen werden, die mit
den Produkten und mit den für deren Herstellung und
Prüfung eingesetzten Verfahren vertraut sind.
   (2) In Betrieben und Einrichtungen, die der Erlaub-
nispflicht nach § 13 oder § 72 des Arzneimittelgesetzes
unterliegen, ist die sachkundige Person nach § 14 des
Arzneimittelgesetzes verantwortlich für die Freigabe
derjenigen Produkte, die die Erlaubnispflicht auslösen;
§ 16 Abs. 1, 4, 5 und 7 findet entsprechende Anwen-
dung. Im Übrigen ist für die Freigabe die Qualitätssi-
cherungseinheit verantwortlich; die zur Freigabe be-
rechtigten Personen sind schriftlich festzulegen.

   (3) Die Freigabe nach Absatz 1 darf nur erfolgen,

wenn das Herstellungsprotokoll und das Prüfprotokoll

ordnungsgemäß unterzeichnet sind, zusätzlich zu den

analytischen Ergebnissen essenzielle Informationen wie

die Herstellungsbedingungen und die Ergebnisse der

Inprozesskontrollen berücksichtigt wurden und die

Überprüfung der Herstellungs- und Prüfunterlagen die

Übereinstimmung der Produkte mit ihren Spezifikatio-

nen bestätigt hat.

  (4) Bei Zwischenprodukten und Wirkstoffen, die aus-

schließlich umgefüllt, abgefüllt, abgepackt oder ge-

kennzeichnet werden, darf die Freigabe nach Absatz 1

nur erfolgen, wenn

1. mindestens die Identität dieser Produkte festgestellt
   wurde und darüber ein ordnungsgemäß unterzeich-

   netes Prüfprotokoll vorliegt,

2. über das Umfüllen, Abfüllen, Abpacken und Kenn-
   zeichnen ein ordnungsgemäß unterzeichnetes Her-
   stellungsprotokoll vorliegt,
3. alle erforderlichen qualitäts- oder zulassungsbezo-
   genen Informationen vom Originalhersteller und, so-
   fern zutreffend, weiterer Hersteller der Wirkstoffe
   oder Zwischenprodukte einschließlich der Analysen-
   zertifikate vorliegen,

4. ausreichende Kenntnisse über den Originalhersteller
   und, sofern zutreffend, weiterer Hersteller und deren
   Qualitätsmanagementsystem vorliegen und
5. die Rückverfolgbarkeit bis zum Originalhersteller des
   Produkts gewährleistet wird.
Wenn die Zwischenprodukte oder Wirkstoffe in Primär-
behältnisse anderen als des ursprünglichen Materials
gefüllt oder gepackt werden, ist das vom Originalher-
steller vorgegebene Verfalldatum oder das Nachtestda-
tum anhand von zusätzlichen Stabilitätsdaten zu über-

prüfen und erforderlichenfalls entsprechend anzupas-
sen. Bei Zwischenprodukten und Wirkstoffen, die aus-
schließlich freigegeben werden, darf die Freigabe nach
Absatz 1 nur erfolgen, wenn die Anforderungen von
Satz 1 Nr. 1 und 3 bis 5 erfüllt sind.

                          § 26
            Inverkehrbringen und Einfuhr

   (1) Wirkstoffe oder Zwischenprodukte, die im Gel-
tungsbereich des Arzneimittelgesetzes hergestellt und
geprüft wurden oder die in den Geltungsbereich des
Arzneimittelgesetzes verbracht oder eingeführt wurden,
dürfen nur in den Verkehr gebracht werden, wenn sie
gemäß § 25 freigegeben wurden. Die §§ 72 und 72a
Abs. 1 und 2 des Arzneimittelgesetzes bleiben unbe-
rührt.
   (2) Alle qualitäts- oder zulassungsbezogenen Infor-
mationen, einschließlich der Analysenzertifikate und
des Namens oder der Firma und der Anschrift des Ori-
ginalherstellers sind dem Empfänger des Wirkstoffs
oder Zwischenprodukts mitzuteilen. Soweit wesentli-
che, insbesondere sicherheitsrelevante Informationen
über den Wirkstoff oder die Zwischenprodukte vom
Empfänger erhalten werden, sind diese an den Wirk-
stoff- oder Zwischenprodukthersteller unverzüglich
weiterzuleiten.

                          § 27

                   Rückstellmuster

   (1) Von jeder Wirkstoffcharge sind ordnungsgemäß

gekennzeichnete Muster in einem geeigneten Behältnis

und in ausreichender Menge aufzubewahren. Satz 1 gilt

auch in den Fällen des ausschließlichen Umfüllens, Ab-

füllens, Abpackens und Kennzeichnens. Bei Wirkstof-

fen, deren Herstellung für den Einzelfall oder in kleinen

Mengen erfolgt oder deren Lagerung besondere Pro-

bleme bereitet, kann die zuständige Behörde Ausnah-

men über die Muster und ihre Aufbewahrung zulassen.

   (2) Soweit für den Wirkstoff ein Verfalldatum festge-

legt worden ist, sind die Muster nach Absatz 1 mindes-

tens ein Jahr über den Ablauf des Verfalldatums, aber

mindestens drei Jahre über den vollständigen Vertrieb
der Charge hinaus aufzubewahren.

   (3) Von Wirkstoffen, für die anstelle des Verfallda-

tums ein Nachtestdatum festgelegt wurde, sind Muster
gemäß Absatz 1 mindestens drei Jahre über den voll-
ständigen Vertrieb der Charge hinaus aufzubewahren.

                          § 28
            Beanstandungen und Rückruf

   (1) Alle qualitätsbezogenen Beanstandungen sind in
Betrieben und Einrichtungen, die Wirkstoffe im Gel-
tungsbereich des Arzneimittelgesetzes herstellen oder
in den Geltungsbereich des Gesetzes verbringen oder
einführen, von der Qualitätssicherungseinheit nach
schriftlich festgelegtem Verfahren zu dokumentieren,
zu untersuchen und zu bewerten. Soweit erforderlich,
ist auch der Originalhersteller über die Beanstandungen
zu informieren.
   (2) Sofern der Verdacht besteht, dass es sich um ei-
nen schwerwiegenden Mangel handelt, ist die Notwen-
digkeit eines Rückrufs nach schriftlich festgelegtem
Verfahren zu prüfen. Die Voraussetzungen, unter denen
ein Produktrückruf in Betracht zu ziehen ist, sowie das
Rückrufverfahren selbst sind schriftlich festzulegen. Im
Falle einer schwerwiegenden oder lebensbedrohlichen
Situation sind die zuständige Behörde sowie die betrof-
fenen Arzneimittelhersteller oder anderen Empfänger,
an die der Wirkstoff geliefert wurde, unverzüglich zu in-
formieren.
  (3) Über den Inhalt der Meldungen, die Art der Über-
prüfung und die dabei gewonnenen Erkenntnisse, das
Ergebnis der Bewertung, die Maßnahmen und die Be-
nachrichtigungen sind Aufzeichnungen zu führen.

                          § 29

         Aufbewahrung der Dokumentation
   (1) Alle Aufzeichnungen über den Erwerb, die Her-
stellung einschließlich der Freigabe, die Laborkontrol-
len, die Lagerung, das Verbringen in den oder aus
dem Geltungsbereich des Arzneimittelgesetzes, die
Einfuhr oder Ausfuhr und das Inverkehrbringen ein-
schließlich der Auslieferung sowie über die Tierhaltung
und die Aufzeichnungen nach § 28 sind vollständig und
mindestens ein Jahr über den Ablauf des Verfalldatums
hinaus, jedoch nicht weniger als fünf Jahre aufzube-
wahren.

   (2) Abweichend von Absatz 1 sind die Aufzeichnun-

gen bei Wirkstoffen, für die anstelle des Verfalldatums

ein Nachtestdatum festgelegt wurde, mindestens drei

Jahre über das vollständige Inverkehrbringen der

Charge durch den Hersteller hinaus aufzubewahren.

   (3) Zum Zwecke der Rückverfolgbarkeit der im Gel-
tungsbereich des Arzneimittelgesetzes hergestellten
oder in den oder aus dem Geltungsbereich des Geset-
zes verbrachten oder der in den Geltungsbereich des
Gesetzes eingeführten oder ausgeführten Wirkstoffe
oder Zwischenprodukte sind zusätzlich zu allen Analy-
senzertifikaten, einschließlich derer des Originalherstel-
lers, Unterlagen aufzubewahren, die mindestens Anga-
ben aufweisen über:
1. die Bezeichnung des Wirkstoffs oder Zwischenpro-
   dukts, einschließlich der Chargenbezeichnung des
   Originalherstellers, und, soweit zutreffend, weiterer
   Hersteller,

2. den Namen oder die Firma und die Anschrift des
   Originalherstellers, und, soweit zutreffend, weiterer
   Hersteller,
3. den Transport und Vertrieb,

4. den Namen oder die Firma und die Anschrift der

   Empfänger.

                    Abschnitt 5

              Sondervorschriften

                          § 30
               Ergänzende Regelungen
              für Fütterungsarzneimittel
   (1) Zur Herstellung von Fütterungsarzneimitteln dür-
fen nur Mischfuttermittel verwendet werden, die den
futtermittelrechtlichen Vorschriften entsprechen und
kein Kokzidiostatikum enthalten.
  (2) § 3 Abs. 2 ist mit der Maßgabe anzuwenden,
dass die sich nach dem Stand der Wissenschaft erge-
benden Besonderheiten von Fütterungsarzneimitteln zu

berücksichtigen sind. Der Hersteller hat dafür Sorge zu
tragen, dass das Fütterungsarzneimittel keine nach
dem Stand der Technik vermeidbaren Kontaminationen
mit pharmakologisch wirksamen Stoffen enthält und die
Arzneimittel-Vormischung in vorgeschriebener Menge
und in homogener und stabiler Verteilung enthält und
ordnungsgemäß abgegeben wird. Die Beförderung darf
nur dann in Tankwagen oder ähnlichen Behältnissen er-
folgen, wenn diese geeignet sind und vor jeder erneu-
ten Benutzung nach den allgemein anerkannten Regeln
der Technik so gereinigt wurden, dass eine uner-
wünschte Beeinflussung oder Kontamination des Füt-
terungsarzneimittels vermieden wird. Werden Fütte-
rungsarzneimittel in Tankwagen oder ähnlichen Behält-
nissen befördert, so genügt es, wenn die nach den
§§ 10 und 11 des Arzneimittelgesetzes sowie die nach
Absatz 4 erforderlichen Angaben in mitgeführten, für
den Tierhalter bestimmten Begleitpapieren enthalten
sind.

   (3) § 14 findet auf Fütterungsarzneimittel mit der
Maßgabe Anwendung, dass die Prüfung stichproben-
weise durchgeführt werden kann. Dabei ist mindestens
die Prüfung der Homogenität und die Prüfung auf Kon-
tamination mit pharmakologisch wirksamen Stoffen
durchzuführen. Von einer darüber hinausgehenden

Prüfung kann abgesehen werden, wenn sich keine An-

haltspunkte ergeben haben, die Zweifel an der ein-

wandfreien Beschaffenheit des Fütterungsarzneimittels

begründen. Bei der zur Herstellung des Fütterungsarz-

neimittels verwendeten Arzneimittel-Vormischung darf
von einer über die sensorische Prüfung hinausgehen-
den Prüfung abgesehen werden, wenn sich keine An-
haltspunkte ergeben haben, die Zweifel an der ein-
wandfreien Beschaffenheit der Arzneimittel-Vormi-
schung begründen. Hinsichtlich der Prüfung des ver-
wendeten Mischfuttermittels gelten die futtermittel-
rechtlichen Vorschriften.

   (4) Unbeschadet sonstiger Vorschriften über die
Kennzeichnung dürfen Fütterungsarzneimittel nur in
Verkehr gebracht werden, wenn sie durch das deutlich
sichtbare Wort „Fütterungsarzneimittel“ gekennzeich-
net sowie mit der Angabe darüber versehen sind, zu
welchem Prozentsatz sie den Futterbedarf zu decken
bestimmt sind.

   (5) Abweichend von § 16 kann in Fällen kurzfristiger
Verhinderung anstelle der sachkundigen Person nach
§ 14 des Arzneimittelgesetzes eine beauftragte Person,

die über ausreichende Ausbildung und Kenntnisse ver-

fügt, Fütterungsarzneimittel vorläufig für das Inverkehr-
bringen freigeben. Diese vorläufige Freigabe ist nach-

träglich der sachkundigen Person, die auch in diesem
Falle neben der beauftragten Person die Verantwortung
für die Freigabe trägt, vorzulegen und von dieser
schriftlich zu bestätigen. Die sachkundige Person hat
unmittelbar im Anschluss an die Bestätigung den Ein-
trag nach § 17 Abs. 5 durchzuführen.
   (6) Abweichend von § 18 Abs. 1 müssen Muster von
jeder Charge mindestens sechs Monate über den Ab-
lauf des Verfalldatums hinaus aufbewahrt werden. Sie
sind in gut lesbarer Schrift und auf dauerhafte Weise
mit dem Herstellungsdatum, der Bezeichnung der Arz-
neimittel-Vormischung sowie der Chargennummer zu
kennzeichnen.
   (7) Die für die Abgabe von Fütterungsarzneimitteln
erforderliche tierärztliche Verschreibung muss in vier
Ausfertigungen (Original und drei Durchschriften), die
dem Muster der Anlage 1 der Verordnung über tierärzt-
liche Hausapotheken in der Fassung der Bekanntma-
chung vom 27. März 1996 (BGBl. I S. 554), die zuletzt
durch Artikel 2 der Verordnung vom 3. November 2006
(BGBl. I S. 2523) geändert worden ist, in der jeweils
geltenden Fassung entsprechen, vorgelegt werden.
Die Vorlage einer Fernkopie der Verschreibung ist zu-
lässig, wobei das Original vom verschreibenden Tier-
arzt unverzüglich nachzureichen ist. Der Hersteller hat
die Verschreibung vor der Abgabe des Fütterungsarz-
neimittels durch die von ihm einzutragenden Angaben
zu ergänzen. Er hat die bei ihm verbleibenden Originale
zeitlich geordnet ab dem Zeitpunkt der Abgabe des
Fütterungsarzneimittels fünf Jahre aufzubewahren und
der zuständigen Behörde auf Verlangen unverzüglich
vorzulegen oder auszuhändigen.

   (8) Abweichend von Absatz 7 darf das Fütterungs-
arzneimittel an einen Tierhalter mit Sitz in einem ande-
ren Mitgliedstaat der Europäischen Union oder einem
anderen Vertragsstaat des Abkommens über den Euro-

päischen Wirtschaftsraum nur nach Vorlage einer tier-
ärztlichen Verschreibung, die den Vorschriften des Be-

stimmungslandes entspricht, abgegeben werden. So-

fern die Vorschriften des Bestimmungslandes dies vor-
sehen, ist dem Fütterungsarzneimittel eine Begleitbe-

scheinigung in der vom Bestimmungsland geforderten

Form beizugeben.

                         § 31

              Ergänzende Regelungen
            für Blutspendeeinrichtungen
   (1) Das QM-System nach § 3 Abs. 1 muss nach
Maßgabe der im Anhang der Richtlinie 2005/62/EG
der Kommission vom 30. September 2005 zur Durch-
führung der Richtlinie 2002/98/EG des Europäischen
Parlaments und des Rates in Bezug auf gemeinschaft-
liche Standards und Spezifikationen für ein Qualitäts-
system für Blutspendeeinrichtungen (ABl. EU Nr.
L 256 S. 41) aufgeführten Standards eingerichtet wer-
den und insbesondere
1. gewährleisten, dass alle kritischen Arbeitsabläufe
   und die Standardarbeitsverfahren in geeigneten
   Standardarbeitsanweisungen festgelegt werden,

2. ausreichende Verfahren zum Rückruf und zur Rück-

   verfolgbarkeit nach Absatz 4 Satz 3 beinhalten,

3. sicherstellen, dass verwendungsfähige Produkte
   oder für die Sicherheit der Produkte und das Rück-
   verfolgungsverfahren relevante Unterlagen von einer
   Einrichtung, die ihre Tätigkeit beendet, an andere
   Einrichtungen, die über eine Erlaubnis im Sinne von
   § 13 des Arzneimittelgesetzes verfügen, übergeben
   werden,

4. durch eine mit der Qualitätssicherung beauftragte
   Person unterstützt werden, die insbesondere für die
   Genehmigung aller qualitätsbezogenen Unterlagen
   verantwortlich ist und in alle qualitätsbezogenen
   Fragen einbezogen werden soll, soweit nicht die Lei-
   tung der Herstellung oder die Leitung der Qualitäts-
   kontrolle zuständig ist, sowie

5. von der Leitung der Betriebe und Einrichtungen re-
   gelmäßig auf Effizienz überprüft und erforderlichen-
   falls angepasst werden.
Die mit der Qualitätssicherung beauftragte Person kann
mit der sachkundigen Person nach § 14 des Arzneimit-
telgesetzes identisch sein, soweit diese nicht gleichzei-
tig Leitung der Herstellung ist. Soweit Blutprodukte
oder andere Blutbestandteile aus Blutspendeeinrich-
tungen in Ländern bezogen werden, die nicht Mitglied-
staaten der Europäischen Union oder andere Vertrags-
staaten über den Europäischen Wirtschaftsraum sind,
muss sich die sachkundige Person nach § 14 des Arz-
neimittelgesetzes rückversichern, dass diese Blutspen-
deeinrichtungen über ein QM-System verfügen, das
nach Standards eingerichtet ist, die den von der Euro-
päischen Gemeinschaft festgelegten Standards zumin-
dest gleichwertig sind.

  (2) Abweichend von § 4 Abs. 2 Satz 1 sind in Blut-
spendeeinrichtungen Arbeitsplatzbeschreibungen für
das gesamte Personal vorzuhalten, dessen Tätigkeiten
Auswirkungen auf die Qualität der Blutzubereitungen
haben können.

   (3) Die allgemeinen Anforderungen an Betriebs-
räume und Ausrüstungen in § 5 sind auch auf zeitwei-

lige oder bewegliche Einrichtungen, die sich außerhalb,

aber unter der Kontrolle der Blutspendeeinrichtung be-
finden (mobiler Standort), anzuwenden. Die Besonder-

heiten der Betriebsräume, einschließlich mobiler Stand-

orte, richten sich nach den jeweiligen Tätigkeiten. Ins-
besondere müssen
1. der Bereich für die Feststellung der Eignung und

   Tauglichkeit der spendenden Personen eine ausrei-
   chende Vertraulichkeit sicherstellen und von den
   Spendenverarbeitungsbereichen abgetrennt sein,
2. der Spendenbereich die sichere Entnahme sowie
   eine gegebenenfalls erforderliche Behandlung der
   spendenden Person ermöglichen,
3. der Laborbereich vom Bereich für die Feststellung
   der Eignung und Tauglichkeit der spendenden Per-
   son sowie vom Bereich für die Spendenverarbeitung
   abgetrennt und nur Befugten zugänglich sein,
4. im Lagerbereich eine getrennte Lagerung von Pro-
   dukten mit unterschiedlichem Status oder von Pro-
   dukten, die nach besonderen Kriterien hergestellt
   wurden, sichergestellt und Vorkehrungen getroffen
   werden für den Fall des Versagens der Ausrüstung
   oder der Energieversorgung,

5. abgetrennte Bereiche für die Abfallentsorgung po-

   tenziell infektiöser Materialien vorhanden sein.
   (4) Die Herstellungsanweisung nach § 13 Abs. 1
muss Einzelheiten aufweisen zur spendenden Person
und zur Spende sowie der damit in Zusammenhang
stehenden Dokumentation. Sie muss mindestens Fest-
legungen, die bei jeder Spende einzuhalten sind, ent-
halten über die

1. Information der potenziell spendenden oder spen-
   denden Person oder von dieser zu erhaltenden Infor-
   mationen nach Maßgabe von Anhang II der Richtlinie
   2004/33/EG der Kommission vom 22. März 2004 zur
   Durchführung der Richtlinie 2002/98/EG des Euro-
   päischen Parlaments und des Rates hinsichtlich be-
   stimmter technischer Anforderungen für Blut und
   Blutbestandteile (ABl. EU Nr. L 91 S. 25),
2. Art und Weise einer sicheren Identifizierung der
   spendenden Person bei der Feststellung ihrer Eig-
   nung und Tauglichkeit sowie vor der Proben- und
   Spendenentnahme,
3. Feststellung der Eignung und Tauglichkeit der spen-
   denden Person nach Maßgabe der in Anhang III der
   Richtlinie 2004/33/EG festgelegten Eignungs- und
   Ausschlusskriterien,
4. Entnahme der Spenden und, soweit zutreffend, de-
   ren Weiterverarbeitung, einschließlich der Festle-
   gung des Zeitraums bis zur Weiterverarbeitung,
5. Anforderungen an die Spenden-, Verarbeitungs- und
   Endproduktbehältnisse,

6. Kennzeichnung von Unterlagen und Behältnissen,
   einschließlich der spenderspezifischen Nummern
   oder Kennzeichnungscodes der Spender und
7. Bedingungen der Lagerung und des Transports der
   Blutzubereitungen oder anderen Blutbestandteile
   nach Maßgabe von Anhang IV der Richtlinie
   2004/33/EG.
Unbeschadet des § 13 Abs. 7 muss das Herstellungs-
protokoll eine vollständige Rückverfolgbarkeit sicher-
stellen zwischen spendender Person und Spende so-
wie daraus gewonnener Zwischenprodukte und Blutzu-
bereitungen einschließlich der für die Gewinnung und
Verarbeitung eingesetzten sterilen Einmalsysteme und
deren Chargenbezeichnungen sowie der verwendeten
Geräte und der aus der Probe erhaltenen Testergebnis-
se, unabhängig vom Verwendungszweck der Spenden.
Der Spendenentnahme- und Verarbeitungsprozess ist
angemessen mikrobiologisch zu überwachen. Für die
Gewinnung von Eigenblutspenden findet darüber hi-
naus der allgemein anerkannte Stand der medizini-
schen Wissenschaft und Technik Anwendung.

  (5) Die Prüfanweisung nach § 14 Abs. 1 muss den

Besonderheiten der Blutspenden und Blutzubereitun-

gen Rechnung tragen und insbesondere festlegen,

dass

1. die Entnahme der Laborproben in geeigneten, mit
   spenderspezifischen Nummern oder Kennzeich-
   nungscodes gekennzeichneten Behältnissen zum
   Zeitpunkt der Spende erfolgt und die Testung inner-
   halb eines vorgegebenen Zeitraums durchzuführen
   ist,
2. jeder Spender anlässlich jeder Spende nach dem
   Stand von Wissenschaft und Technik mindestens
   auf Hepatitis B, Hepatitis C und Humanes Immunde-
   fektvirus (HIV) zu testen ist,

3. zusätzlich die AB0-Gruppe, soweit es sich nicht um
   Plasma zur Fraktionierung handelt, und im Falle von
   Zubereitungen aus Erythrozyten die Rhesusformel
   oder im Falle von Zubereitungen aus Thrombozyten
   die Rh-D-Gruppe bei jeder Spende festzustellen ist,
4. bei blutgruppenserologischen Untersuchungen auch
   Verfahren zur Testung spezifischer Spendergruppen
   vorzusehen sind und

5. die Blutzubereitungen die Qualitätsanforderungen
   nach Maßgabe von Anhang V der Richtlinie
   2004/33/EG erfüllen müssen.
Von den Spezifikationen abweichende Ergebnisse, ins-
besondere bei einem wiederholt reaktiven oder positi-
ven Testergebnis nach Satz 1 Nummer 2 sind umge-

hend aufzuklären und entsprechende Maßnahmen zur
Bestätigung der Ergebnisse und zum Ausschluss der
Verwendung der betroffenen Produkte zu ergreifen.
Für die Prüfung von Eigenblutspenden findet darüber
hinaus der allgemein anerkannte Stand der medizini-
schen Wissenschaft und Technik Anwendung.
   (6) Für die Prüfung der Spenden und der Spender-
proben dürfen nur Laborreagenzien und andere Mate-
rialien von betriebsintern akzeptierten Lieferanten ver-
wendet werden. Die Laborreagenzien müssen für ihre
Zwecke geeignet sein und vor ihrer Verwendung von
einer dafür qualifizierten Person freigegeben werden.
Die Qualität der Prüfverfahren ist regelmäßig durch Teil-
nahme an einem formalen Leistungstestsystem zu
überprüfen.

   (7) Während aller Herstellungsstadien müssen aus
der Kennzeichnung der jeweilige Status des Produkts
und die Rückverfolgbarkeit zur spendenden Person
eindeutig hervorgehen, soweit dies nicht durch andere
Maßnahmen sichergestellt wird.
   (8) Zubereitungen aus Frischplasma und aus Blut-
zellen müssen, soweit sie nach § 21 Abs. 2 Nr. 1a des
Arzneimittelgesetzes nicht der Zulassung bedürfen, der
Kennzeichnung nach § 10 Abs. 8 Satz 4 des Arzneimit-
telgesetzes entsprechen. Eigenblutspenden müssen
eindeutig als solche gekennzeichnet werden.

    (9) Vor der Freigabe nach § 16 sind die Produkte ver-
waltungsmäßig und physisch von freigegebenen Pro-
dukten getrennt zu lagern. Eigenblutspenden müssen
getrennt gelagert werden. Produkte, die von den Spe-
zifikationen abweichen, dürfen nicht freigegeben wer-
den. Sofern ein Produkt aufgrund der Testergebnisse
nicht freigegeben werden kann, ist sicherzustellen,
dass alle aus der gleichen und, soweit zutreffend, aus

früheren Spenden dieser spendenden Person erhalte-

nen Produkte identifiziert und abgesondert werden;

die Maßnahmen sind zu dokumentieren. Satz 4 zweiter

Halbsatz findet entsprechende Anwendung, wenn
nachträgliche Kenntnisse über fehlerhafte, infektiöse
oder potenziell infektiöse Produkte erhalten werden,
die bereits in den Verkehr gebracht wurden.

   (10) Abweichend von § 16 kann in Fällen kurzfristiger
Verhinderung und wenn dies aus medizinischen Grün-
den dringend erforderlich ist, anstelle der sachkundigen
Person nach § 14 des Arzneimittelgesetzes eine beauf-
tragte Person, die über ausreichende Ausbildung und
Kenntnisse verfügt, die Blutzubereitungen zur unmittel-
baren Anwendung bei Menschen vorläufig für das In-
verkehrbringen freigeben und den Eintrag nach § 17
Abs. 5 vornehmen. Diese vorläufige Freigabe und der
vorläufige Eintrag nach § 17 Abs. 5 sind nachträglich
der sachkundigen Person, die auch in diesem Falle ne-
ben der beauftragten Person die Verantwortung für die
Freigabe trägt, vorzulegen und von dieser schriftlich zu
bestätigen.

  (11) § 18 findet auf Zubereitungen aus Blutzellen
oder Frischplasma keine Anwendung. Die sachkundige
Person nach § 14 des Arzneimittelgesetzes hat als
Rückstellmuster Nachuntersuchungsproben der Spen-
der in ausreichender Menge zum Zwecke einer gegebe-
nenfalls erforderlichen analytischen Nachtestung auf-
zubewahren.
                     Abschnitt 6

             Ordnungswidrigkeiten

                           § 32
                 Ordnungswidrigkeiten
   Ordnungswidrig im Sinne des § 97 Abs. 2 Nr. 31 des
Arzneimittelgesetzes handelt, wer vorsätzlich oder fahr-
lässig

1. entgegen § 16 Abs. 1 oder § 25 Abs. 1 eine Charge
   oder einen Wirkstoff nicht menschlicher Herkunft
   zum Inverkehrbringen freigibt,
2. entgegen § 17 Abs. 1 Satz 1 oder § 26 Abs. 1 Satz 1
   ein dort genanntes Produkt ohne vorherige Freigabe
   in den Verkehr bringt,

3. entgegen § 18 Abs. 1 Satz 1 oder Abs. 2 Satz 1 nicht
   sicherstellt, dass ein dort genanntes Rückstellmus-
   ter aufbewahrt wird,

4. entgegen § 18 Abs. 3 Satz 1 nicht sicherstellt, dass
   ein dort genanntes Muster aufbewahrt wird,
5. entgegen § 30 Abs. 1 ein Mischfuttermittel verwen-
   det,

6. entgegen § 30 Abs. 4 ein Fütterungsarzneimittel in
   Verkehr bringt,
7. entgegen § 30 Abs. 7 Satz 3 eine Verschreibung
   nicht, nicht richtig, nicht vollständig oder nicht recht-
   zeitig ergänzt oder

8. entgegen § 30 Abs. 7 Satz 4 das Original nicht oder
   nicht mindestens fünf Jahre aufbewahrt oder nicht
   oder nicht rechtzeitig vorlegt und nicht oder nicht
   rechtzeitig aushändigt.

                     Abschnitt 7

              Schlussvorschriften

                           § 33
                  Übergangsregelung
   Diese Verordnung findet keine Anwendung auf Wirk-
stoffe, die zum Zeitpunkt des Inkrafttretens dieser Ver-
ordnung im Geltungsbereich des Arzneimittelgesetzes
gelagert oder aufgrund einer bestehenden vertraglichen
Verpflichtung bezogen werden und die bis zum 9. No-
vember 2008 in Staaten außerhalb der Europäischen
Union oder des Europäischen Wirtschaftsraums ausge-
führt werden.

                         Artikel 2
             Änderung der Verordnung
          über tierärztliche Hausapotheken
   Die Verordnung über tierärztliche Hausapotheken in
der Fassung der Bekanntmachung vom 27. März 1996
(BGBl. I S. 554), zuletzt geändert durch Artikel 2 der
Verordnung vom 10. August 2001 (BGBl. I S. 2131),

wird wie folgt geändert:

 1. In § 1 werden die Wörter „ , für die Verschreibung

    und Anwendung von Arzneimitteln durch Tierärzte

    sowie für die Herstellung von Fütterungsarzneimit-
    teln im Auftrag von Tierärzten“ durch die Wörter

  „sowie für die Verschreibung und Anwendung von
  Arzneimitteln durch Tierärzte“ ersetzt.

2. § 3 Abs. 4 wird wie folgt geändert:
  a) Satz 1 wird wie folgt geändert:
     aa) Nummer 1 wird aufgehoben.
     bb) Die Gliederungsbezeichnung „2.“ wird ge-
         strichen.

  b) Satz 3 wird aufgehoben.

3. § 5 Abs. 3 und 4 wird aufgehoben.
4. § 6 wird aufgehoben.
5. § 7 wird wie folgt geändert:

  a) Absatz 1 Satz 2 wird wie folgt gefasst:

     „Die Verschreibung darf auch durch Fernkopie
     erteilt werden; die Originalfassung der Verschrei-
     bung ist unverzüglich nachzureichen.“

  b) Absatz 2 wird wie folgt gefasst:
        „(2) Abweichend von Absatz 1 dürfen Fütte-
     rungsarzneimittel zur Herstellung in einem ande-
     ren Mitgliedstaat der Europäischen Union oder
     in einem anderen Vertragsstaat des Abkommens
     über den Europäischen Wirtschaftsraum nur auf
     einem Formblatt nach dem Muster der Anlage 1a
     in vier Ausfertigungen (Original und drei Durch-
     schriften) im Durchschreibeverfahren verschrie-
     ben werden.“

6. § 8 Abs. 3a wird aufgehoben.
7. § 10 Abs. 2 Satz 2 und 3 wird aufgehoben.

8. § 13 wird wie folgt geändert:
  a) In Absatz 1 Satz 1 werden die Wörter „ferner
     über die Herstellung von Fütterungsarzneimitteln
     und von Arzneimitteln“ durch die Wörter „ferner
     über die Verschreibung von Fütterungsarzneimit-
     teln sowie über die Herstellung von Arzneimit-
     teln“ ersetzt.
  b) Absatz 2 Satz 1 Nr. 4a wird wie folgt gefasst:
     „4a. für die Verschreibung von Fütterungsarz-
          neimitteln die beim Tierarzt verbliebene
          Durchschrift der Verschreibung und im
          Falle einer Verschreibung nach § 7 Abs. 1
          Satz 1 die vom Hersteller ergänzte und dem
          Tierarzt übersandte dritte Durchschrift,“.

9. § 15 wird wie folgt geändert:
  a) Absatz 1 wird wie folgt geändert:
     aa) Die Absatzbezeichnung „(1)“ wird gestri-
         chen.
     bb) Die Nummern 5 bis 6a und 15 werden auf-
         gehoben.
     cc) In Nummer 12a wird die Angabe „Satz 1“
         gestrichen.

     dd) In Nummer 13b wird das Komma durch das

         Wort „oder“ ersetzt.

     ee) In Nummer 14 wird das Wort „oder“ am

         Satzende durch einen Punkt ersetzt.

  b) Absatz 2 wird aufgehoben.
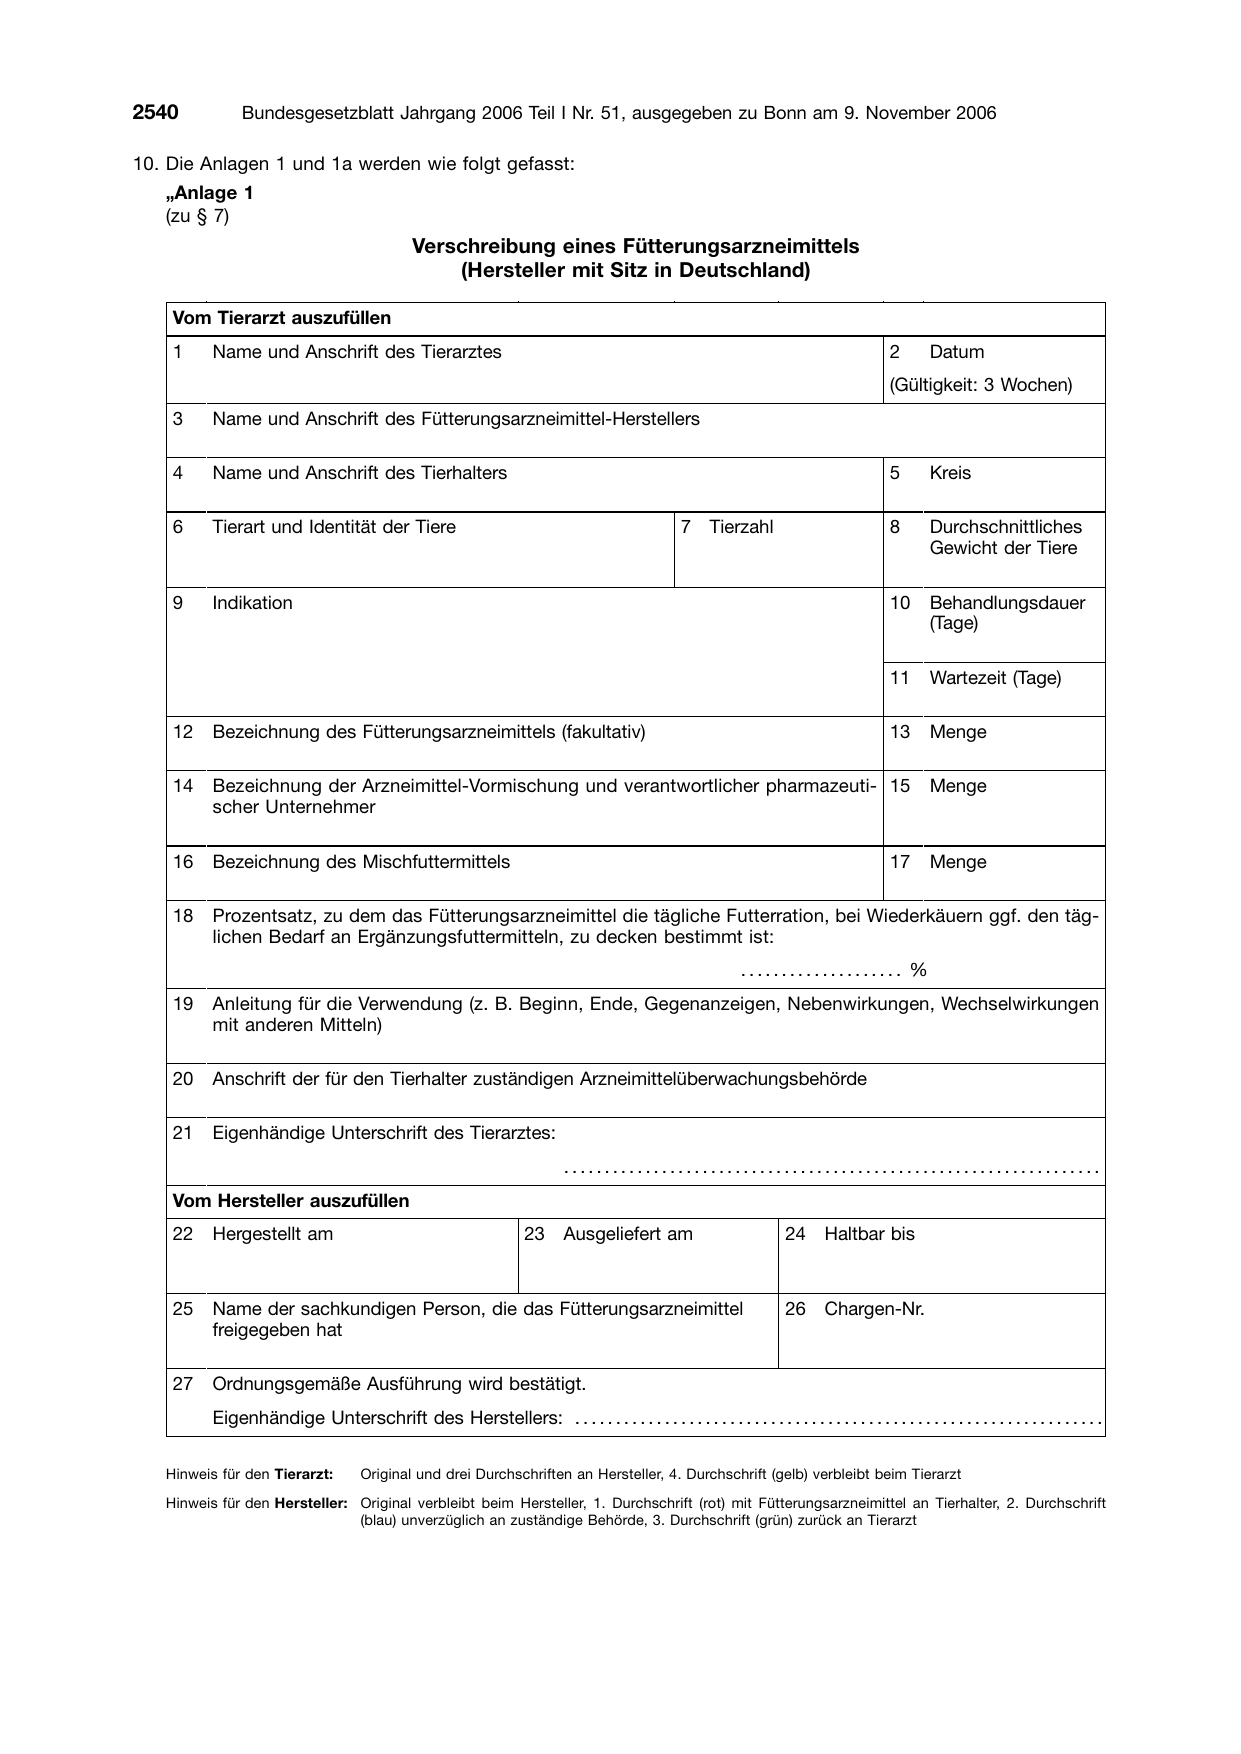
10. Die Anlagen 1 und 1a werden wie folgt gefasst:
   „Anlage 1
   (zu § 7)
                                                Verschreibung eines Fütterungsarzneimittels
                                                    (Hersteller mit Sitz in Deutschland)

    Vom Tierarzt auszufüllen
    1     Name und Anschrift des Tierarztes

    3     Name und Anschrift des Fütterungsarzneimittel-Herstellers

    4     Name und Anschrift des Tierhalters

    6     Tierart und Identität der Tiere                                                           7 Tierzahl

    9     Indikation

    12    Bezeichnung des Fütterungsarzneimittels (fakultativ)

    14    Bezeichnung der Arzneimittel-Vormischung und verantwortlicher pharmazeuti- 15
          scher Unternehmer

    16    Bezeichnung des Mischfuttermittels

    18    Prozentsatz, zu dem das Fütterungsarzneimittel die tägliche Futterration, bei Wiederkäuern ggf. den täg-
          lichen Bedarf an Ergänzungsfuttermitteln, zu decken bestimmt ist:

2       Datum
(Gültigkeit: 3 Wochen)

5       Kreis

8       Durchschnittliches
        Gewicht der Tiere

10      Behandlungsdauer
        (Tage)

11      Wartezeit (Tage)

13      Menge

        Menge

17      Menge
                                                                                                                .................... %
    19    Anleitung für die Verwendung (z. B. Beginn, Ende, Gegenanzeigen, Nebenwirkungen, Wechselwirkungen
          mit anderen Mitteln)

    20    Anschrift der für den Tierhalter zuständigen Arzneimittelüberwachungsbehörde

    21    Eigenhändige Unterschrift des Tierarztes:
                                                                             ..................................................................
    Vom Hersteller auszufüllen
    22    Hergestellt am                                              23     Ausgeliefert am

    25    Name der sachkundigen Person, die das Fütterungsarzneimittel
          freigegeben hat

    27    Ordnungsgemäße Ausführung wird bestätigt.

24      Haltbar bis

26      Chargen-Nr.
          Eigenhändige Unterschrift des Herstellers: . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . .
   Hinweis für den Tierarzt:          Original und drei Durchschriften an Hersteller, 4. Durchschrift (gelb) verbleibt beim Tierarzt
   Hinweis für den Hersteller: Original verbleibt beim Hersteller, 1. Durchschrift (rot) mit Fütterungsarzneimittel
                               (blau) unverzüglich an zuständige Behörde, 3. Durchschrift (grün) zurück an Tierarzt
an Tierhalter, 2. Durchschrift
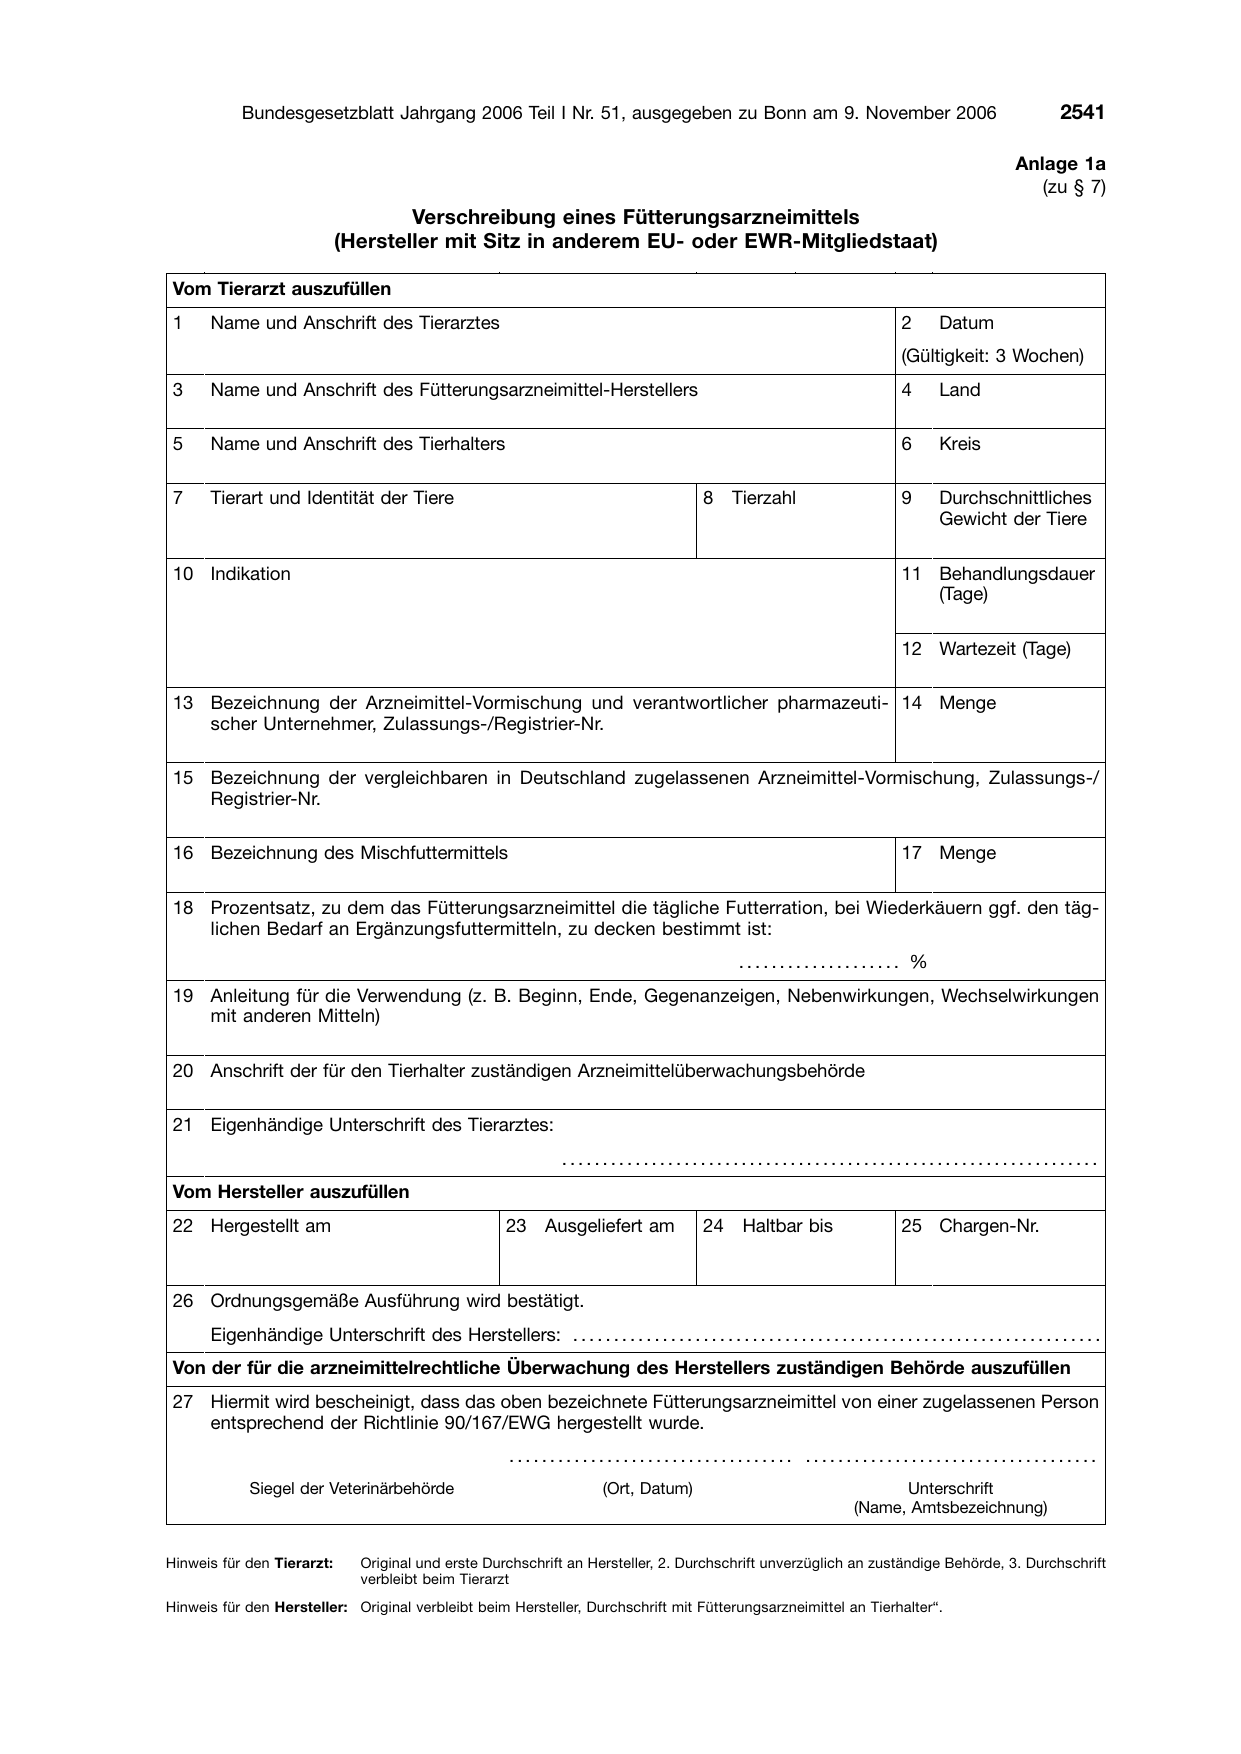
                                     Verschreibung eines Fütterungsarzneimittels
                             (Hersteller mit Sitz in anderem EU- oder EWR-Mitgliedstaat)

 Vom Tierarzt auszufüllen
 1    Name und Anschrift des Tierarztes

 3    Name und Anschrift des Fütterungsarzneimittel-Herstellers

 5    Name und Anschrift des Tierhalters

 7    Tierart und Identität der Tiere                                                                8    Tierzahl

 10 Indikation

 13 Bezeichnung der Arzneimittel-Vormischung und verantwortlicher pharmazeuti- 14 Menge
    scher Unternehmer, Zulassungs-/Registrier-Nr.

 15 Bezeichnung der vergleichbaren in Deutschland zugelassenen Arzneimittel-Vormischung, Zulassungs-/
    Registrier-Nr.

 16 Bezeichnung des Mischfuttermittels

 18 Prozentsatz, zu dem das Fütterungsarzneimittel die tägliche Futterration, bei Wiederkäuern ggf. den täg-
    lichen Bedarf an Ergänzungsfuttermitteln, zu decken bestimmt ist:
                                                                                                            ....................
 19 Anleitung für die Verwendung (z. B. Beginn, Ende, Gegenanzeigen, Nebenwirkungen, Wechselwirkungen
    mit anderen Mitteln)

 20 Anschrift der für den Tierhalter zuständigen Arzneimittelüberwachungsbehörde

 21 Eigenhändige Unterschrift des Tierarztes:

                                Anlage 1a
                                   (zu § 7)

          2      Datum
          (Gültigkeit: 3 Wochen)
          4      Land

          6      Kreis

          9      Durchschnittliches
                 Gewicht der Tiere

          11 Behandlungsdauer
             (Tage)

          12 Wartezeit (Tage)

          17 Menge

%
                                                                         ..................................................................
 Vom Hersteller auszufüllen
 22 Hergestellt am                                             23 Ausgeliefert am                    24     Haltbar bis

 26 Ordnungsgemäße Ausführung wird bestätigt.
      Eigenhändige Unterschrift des Herstellers: . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . . .
 Von der für die arzneimittelrechtliche Überwachung des Herstellers zuständigen Behörde auszufüllen
 27 Hiermit wird bescheinigt, dass das oben bezeichnete Fütterungsarzneimittel von einer zugelassenen Person
    entsprechend der Richtlinie 90/167/EWG hergestellt wurde.

          25 Chargen-Nr.

. . . . . . . . . . . . . . . . . . . . . . . . .
                                                               ................................... ....................................
             Siegel der Veterinärbehörde                                         (Ort, Datum)
      Unterschrift
(Name, Amtsbezeichnung)
Hinweis für den Tierarzt:         Original und erste Durchschrift an Hersteller, 2. Durchschrift unverzüglich an zuständige Behörde, 3. Durchschrift
                                  verbleibt beim Tierarzt
Hinweis für den Hersteller: Original verbleibt beim Hersteller, Durchschrift mit Fütterungsarzneimittel an Tierhalter“.
                       Artikel 3

                    Änderung

             der Betriebsverordnung
       für Arzneimittelgroßhandelsbetriebe
   In § 1 Satz 1 der Betriebsverordnung für Arzneimit-

telgroßhandelsbetriebe vom 10. November 1987 (BGBl. I
S. 2370), die zuletzt durch Artikel 5 des Gesetzes vom
10. Februar 2005 (BGBl. I S. 234) geändert worden ist,
werden die Wörter „Betriebsverordnung für pharmazeu-
tische Unternehmer“ durch die Wörter „Arzneimittel-
und Wirkstoffherstellungsverordnung vom 3. November
2006 (BGBl. I S. 2523),“ ersetzt.

                       Artikel 4
          Änderung der GCP-Verordnung
   In § 4 Abs. 1 Satz 1 der GCP-Verordnung vom 9. Au-
gust 2004 (BGBl. I S. 2081), die durch die Verordnung
vom 15. März 2006 (BGBl. I S. 542) geändert worden
ist, werden die Wörter „Betriebsverordnung für Phar-
mazeutische Unternehmer vom 8. März 1985 (BGBl. I

                                  Der Bundesrat hat zugestimmt.

                                  Bonn, den 3. November 2006

S. 546)“ durch die Wörter „Arzneimittel- und Wirkstoff-
herstellungsverordnung vom 3. November 2006 (BGBl. I

S. 2523),“ ersetzt.

                             Artikel 5

               Bekanntmachungserlaubnis

   Das Bundesministerium für Ernährung, Landwirt-
schaft und Verbraucherschutz kann den Wortlaut der
Verordnung über tierärztliche Hausapotheken jeweils
in der vom Inkrafttreten dieser Verordnung an geltenden
Fassung im Bundesgesetzblatt bekannt machen.

                             Artikel 6
              Inkrafttreten, Außerkrafttreten
   Diese Verordnung tritt am Tag nach der Verkündung
in Kraft. Gleichzeitig tritt die Betriebsverordnung für
pharmazeutische Unternehmer vom 8. März 1985
(BGBl. I S. 546), zuletzt geändert durch Artikel 3 des
Gesetzes vom 10. Februar 2005 (BGBl. I S. 234), außer
Kraft.
                                  Die Bundesministerin für Gesundheit
                                             Ulla Schmidt
                                                 Der Bundesminister
                    f ü r E r n ä h r u n g , L a n d w i r t s
c h a f t u n d Ve r b r a u c h e r s c h u t z
                                                     Horst Seehofer
Herkunft dieses Textes
Quelle: Bundesgesetzblatt, BGBl. 2006 I S. 2523. Der Text ist unverändert wiedergegeben (§ 62 UrhG); Herkunft und Prüfwerte stehen hier (§ 63 UrhG).
Ableitung: issue-pdf-decol ·
Prüfwert des Textes 429708576c09dc76….